Cu单胞的bulk计算
bulk计算,直译为“体相计算”,指的是模拟理想的三维无限大晶体(无表面、界面或缺陷,不模拟则体系太大算不动),利用 周期性边界条件 描述材料的体相性质,主要用于研究材料的本征物理化学性质(如晶格结构、电子能带、热力学稳定性等) ¶准备POSCAR 打开materials studio-File-Import-Structures-Metals-pure metals-Cu.xsd,然后export为cif文件 用vesta打开Cu.cif文件,再export data,导出保存为POSCAR文件 ¶准备KPOINTS 12345KPOINTS for Cu-concentional-cell-bulk-calc0Gamma13 13 130 0 0 ¶准备INCAR 123456789101112SYSTEM = Cu-conventional-cell-bulk-calculationISMEAR = 0SIGMA = 0.1ENCUT = 700ISIF = 3NSW = 200NELM = 200IBRION = 2POTIM = 0.1EDIFFG = -0.01ALG...
p(1x1)Cu(111)的优化计算
¶POSCAR的修改 与单点计算不同,优化计算可能涉及到离子步迭代、晶格常数的改变。但Cu(111)晶面的优化计算并不只是在INCAR里添加参数IBRION,优化计算确实允许原子弛豫,但在slab模型中,只允许表面的两层原子允许弛豫,而下面的那些原子则直接固定住 这样做的物理意义在于:在真实的环境下,催化剂体相看做是不变的,只有表面的原子参与催化反应 前面在乙醇分子的振动频率分析里面已经学过了,添加以下选择性动力学标记Slective Dynamics即可 PS:看分数坐标即可知道哪些是表层哪些是体相 12345678910111213CONTCAR\(1\1\1)1.0 2.5701000690 0.0000000000 0.0000000000 -1.2850500345 2.2257719501 0.0000000000 0.0000000000 0.0000000000 21.2954006195 Cu 4Selective ...
POTCAR赝势的选取
本文为一个查阅性的记录文章,也可以说是搬运,内容取自侯柱锋老师的使用VASP的个人经验手册 元素 普通赝势 (eV) 高硬赝势 (eV) 软赝势 (eV) d 电子作为半芯态来处理赝势 (eV) B 318 700 (B_h) 250 (B_s) - C 400 700 (C_h) 273 (C_s) - N 400 700 (N_h) 250 (N_s) - O 400 700 (O_h) 250 (O_s) - F 400 700 (F_h) 250 (F_s) - Al 240 295 (Al_h) - - Si 245 380 (Si_h) - - P 270 390 (P_h) - - S 280 402 (S_h) - - Cl 280 409 (Cl_h) - - Ga 134 404 (Ga_h) - 282 (Ga_d) Ge 173 410 (Ge_h) - 287 (Ge_d) As 208 - - - Se 211 - - - Br 216 - - - In 95 - - 239 (...
Vaspkit的使用
安装、配置好vaspkit之后输入vaspkit可启动软件包 12345678910111213141516171819202122232425262728293031323334(base) storm@DESKTOP-HE4FQ8Q:~/my-learn/trash-vaspkit$ vaspkit \\\/// / _ _ \ Hey, you must know what you are doing. (| (o)(o) |) Otherwise you might get wrong results. o-----.OOOo--()--oOOO.------------------------------------------o | VASPKIT Standard Edition 1.5.1 (27 Jan. 2024) | | Lead Developer: Vei WANG ([email protected]) ...
np.asmatrix函数被废弃使得CIF转POSCAR脚本报错
使用最新版的Miniconda3,python环境的版本是14.x,顺手pip install numpy安装的numpy版本过高,使用vaspkit尝试将.cif文件转换为POSCAR时报错: 1AttributeError: `np.mat` was removed in the NumPy 2.0 release. Use `np.asmatrix` instead 错误原因在于当前的NumPy版本太新(>=2.0),而vaspkit的cif2pos.py脚本中使用了已被移除的np.mat函数,最简单的方式是降级numpy版本: 1pip install numpy==1.26.4
乙醇分子的气相优化和振动频率计算
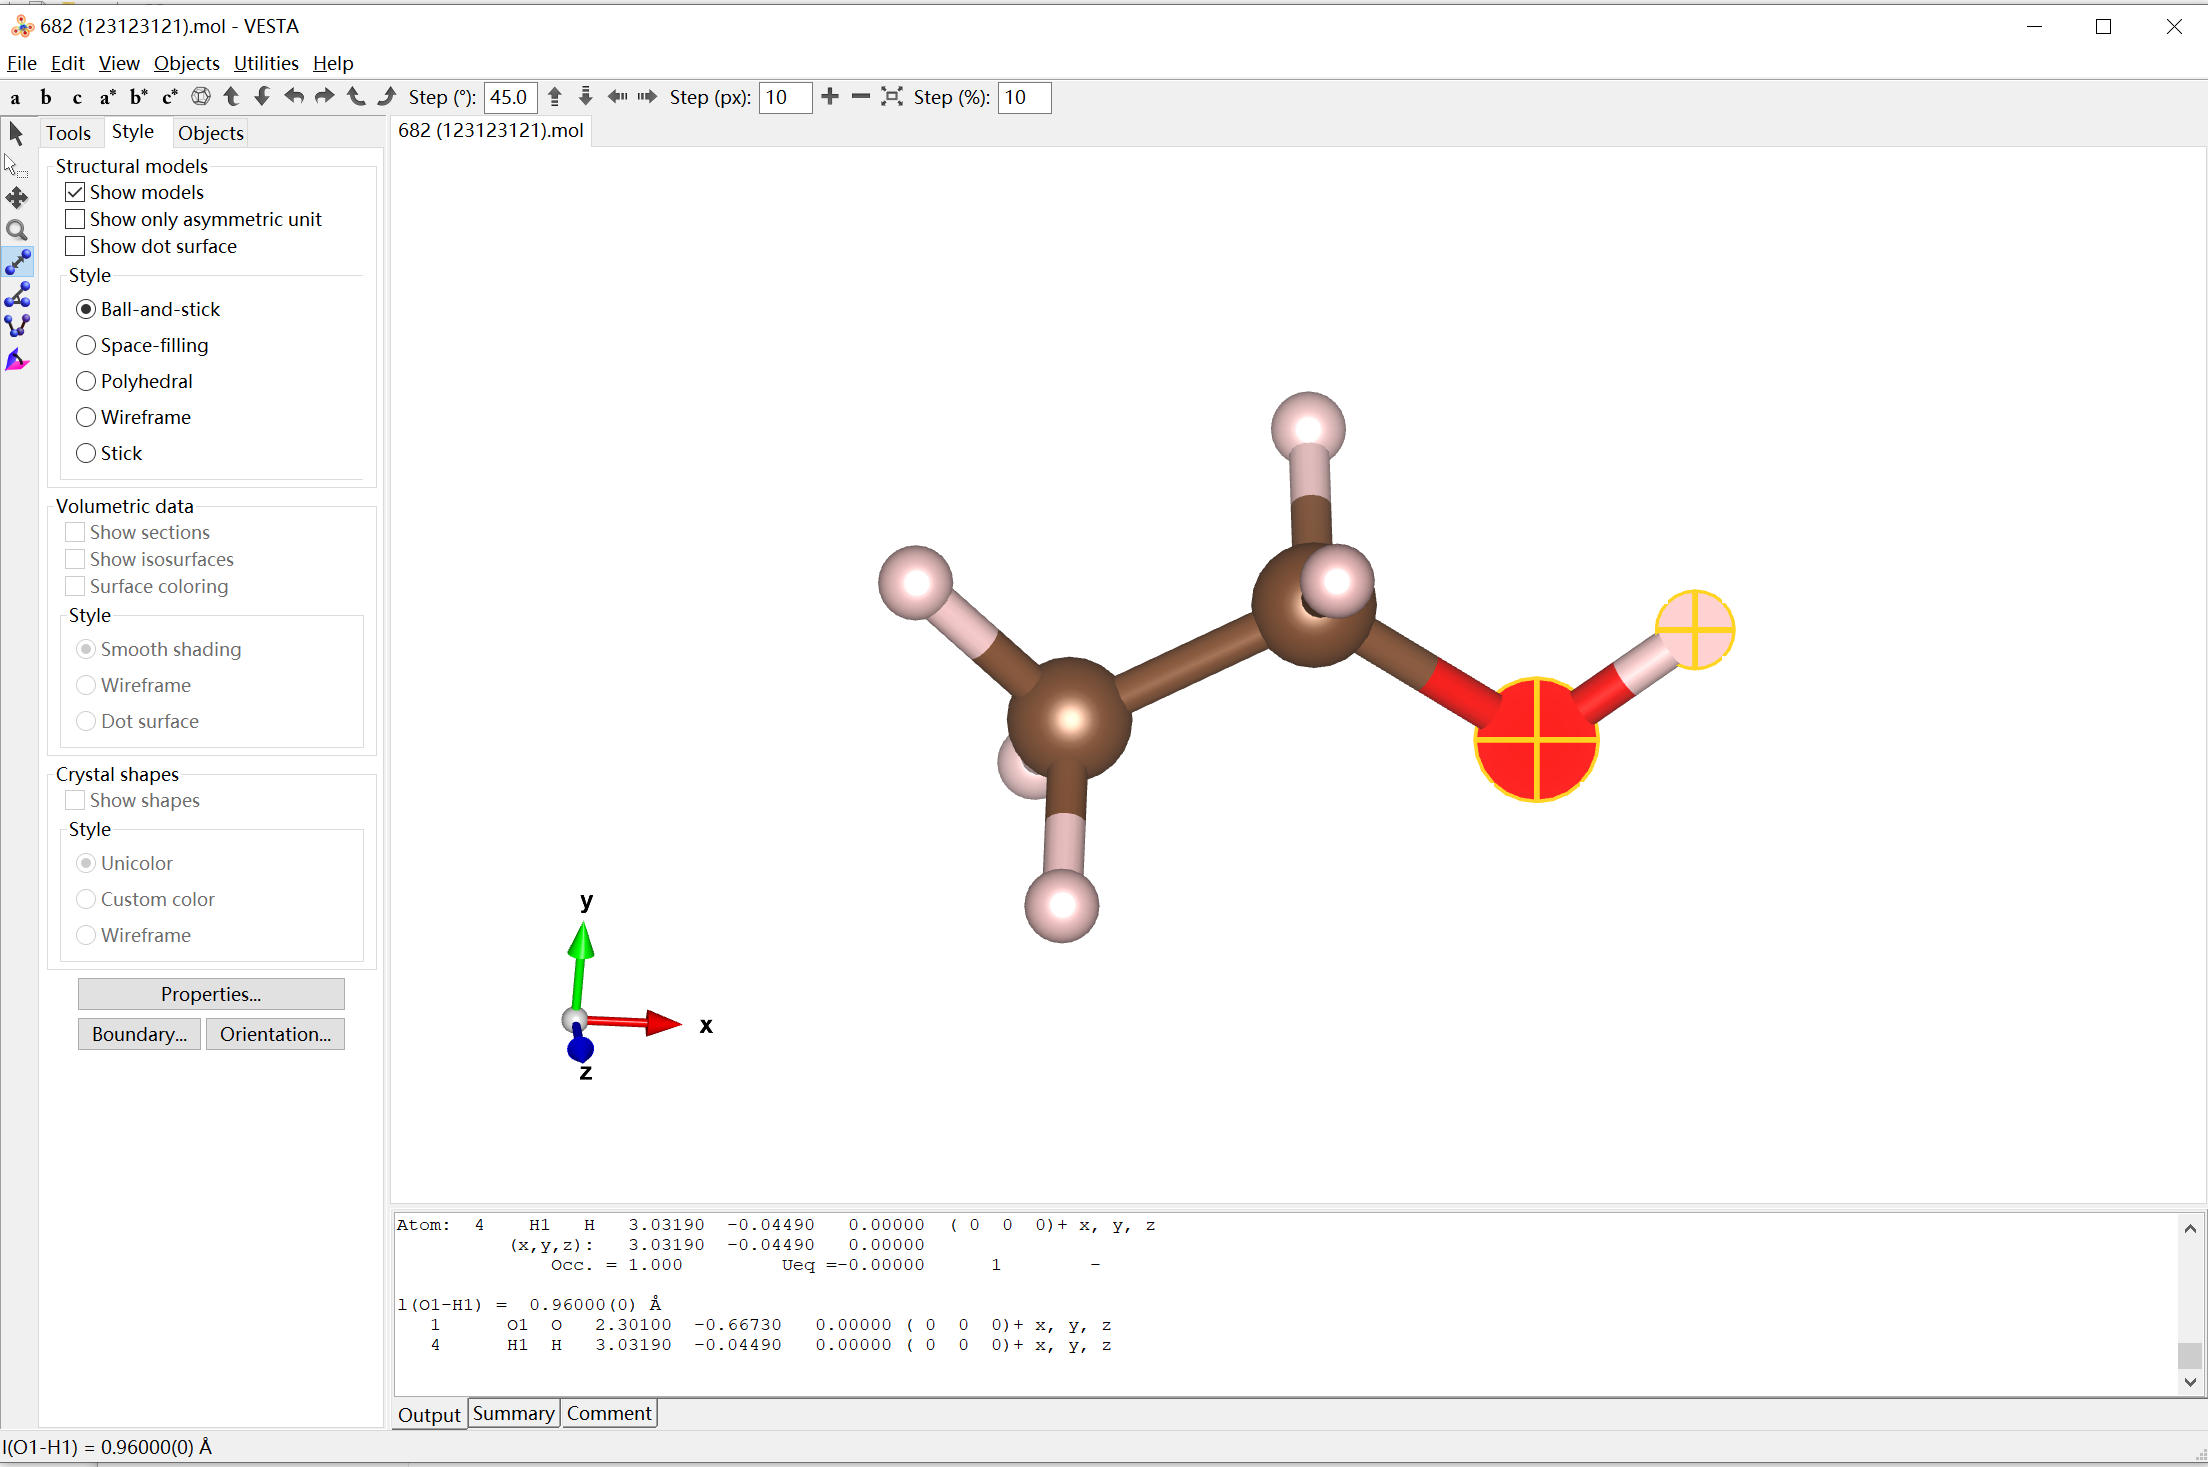
¶乙醇分子的结构优化 ¶INCAR 1234567SYSTEM = ethanolISMEAR = 0 #Gaussian ismear, for insulatorSIGMA = 0.01NSW = 200IBRION = 2 #OptimizarionPOTIM = 0.01 #a little conservative step ¶KPOINTS 12345K-POINTS0Gamma1 1 10 0 0 ¶POSCAR 1234567891011121314151617Title1.0 4.8082499504 0.0000000000 0.0000000000 0.0000000000 4.8082499504 0.0000000000 0.0000000000 0.0000000000 4.8082499504 O C H 1 2 6Direct 0.747990456 0...
以p(1x1)Cu(111)为例分析表面弛豫的结果
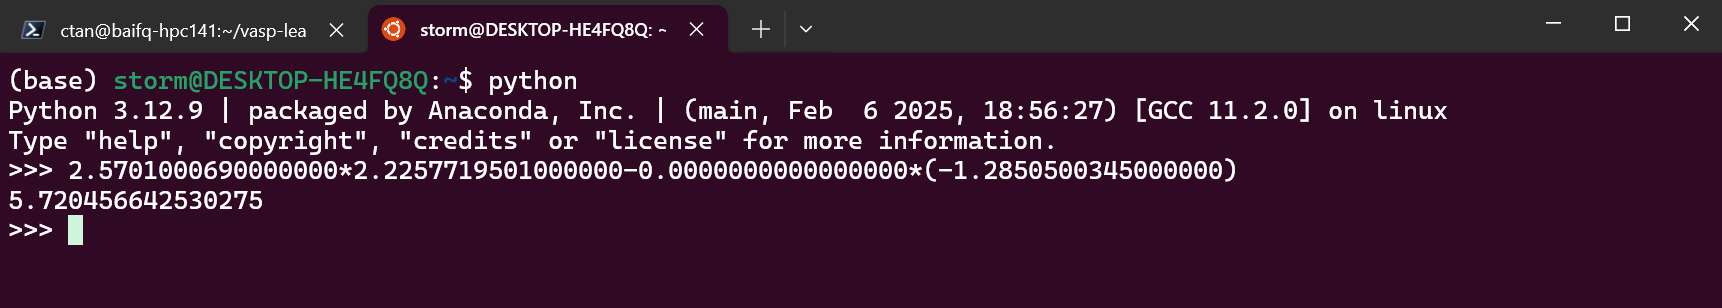
本文其实没啥新的内容,只是对上两节的一个总结分析 在表面弛豫前(slab模型优化计算前) 12345678910111213SYSTEM = p(1x1)Cu(111)1.0 2.5701000690 0.0000000000 0.0000000000 -1.2850500345 2.2257719501 0.0000000000 0.0000000000 0.0000000000 21.2954006195 Cu 4Selective DynamicsDirect 0.000000000 0.000000000 0.000000000 F F F 0.666670000 0.333330000 0.098540000 F F F 0.333330000 0.666670000 0.197080000 T T T ...
使用Multiwfn加载ELFCAR文件绘制等值面图
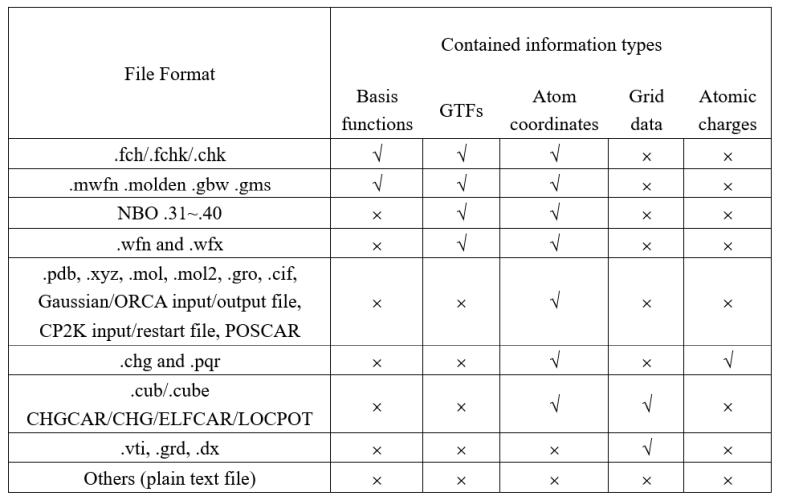
本文仅为学习记录,并非教程 Multiwfn是一个波函数分析程序,功能非常强大,也能绘制ELF等值面图,它支持多种类型的输入文件,既有量子化学计算程序的输出文件,又有第一性原理计算程序的输出文件 -1756610428425-1.png) 以下是Multiwfn加载ELFCAR绘制等值面图的过程 step1:用ELFCAR绘图其实是基于格点数据文件的绘图,需要修改根目录下的配置文件settings.ini,将参数iuserfunc改为-1或者-3 step2:加载ELFCAR文件 step3:4 Output and plot specific property in a plane step4:100 User-defined function (iuserfunc= step5:5 Shaded relief map with projection step6:1: XY plane step7:1a 如果将Multiwfn的根目...
表面吸附能的计算——以一篇小NC为例
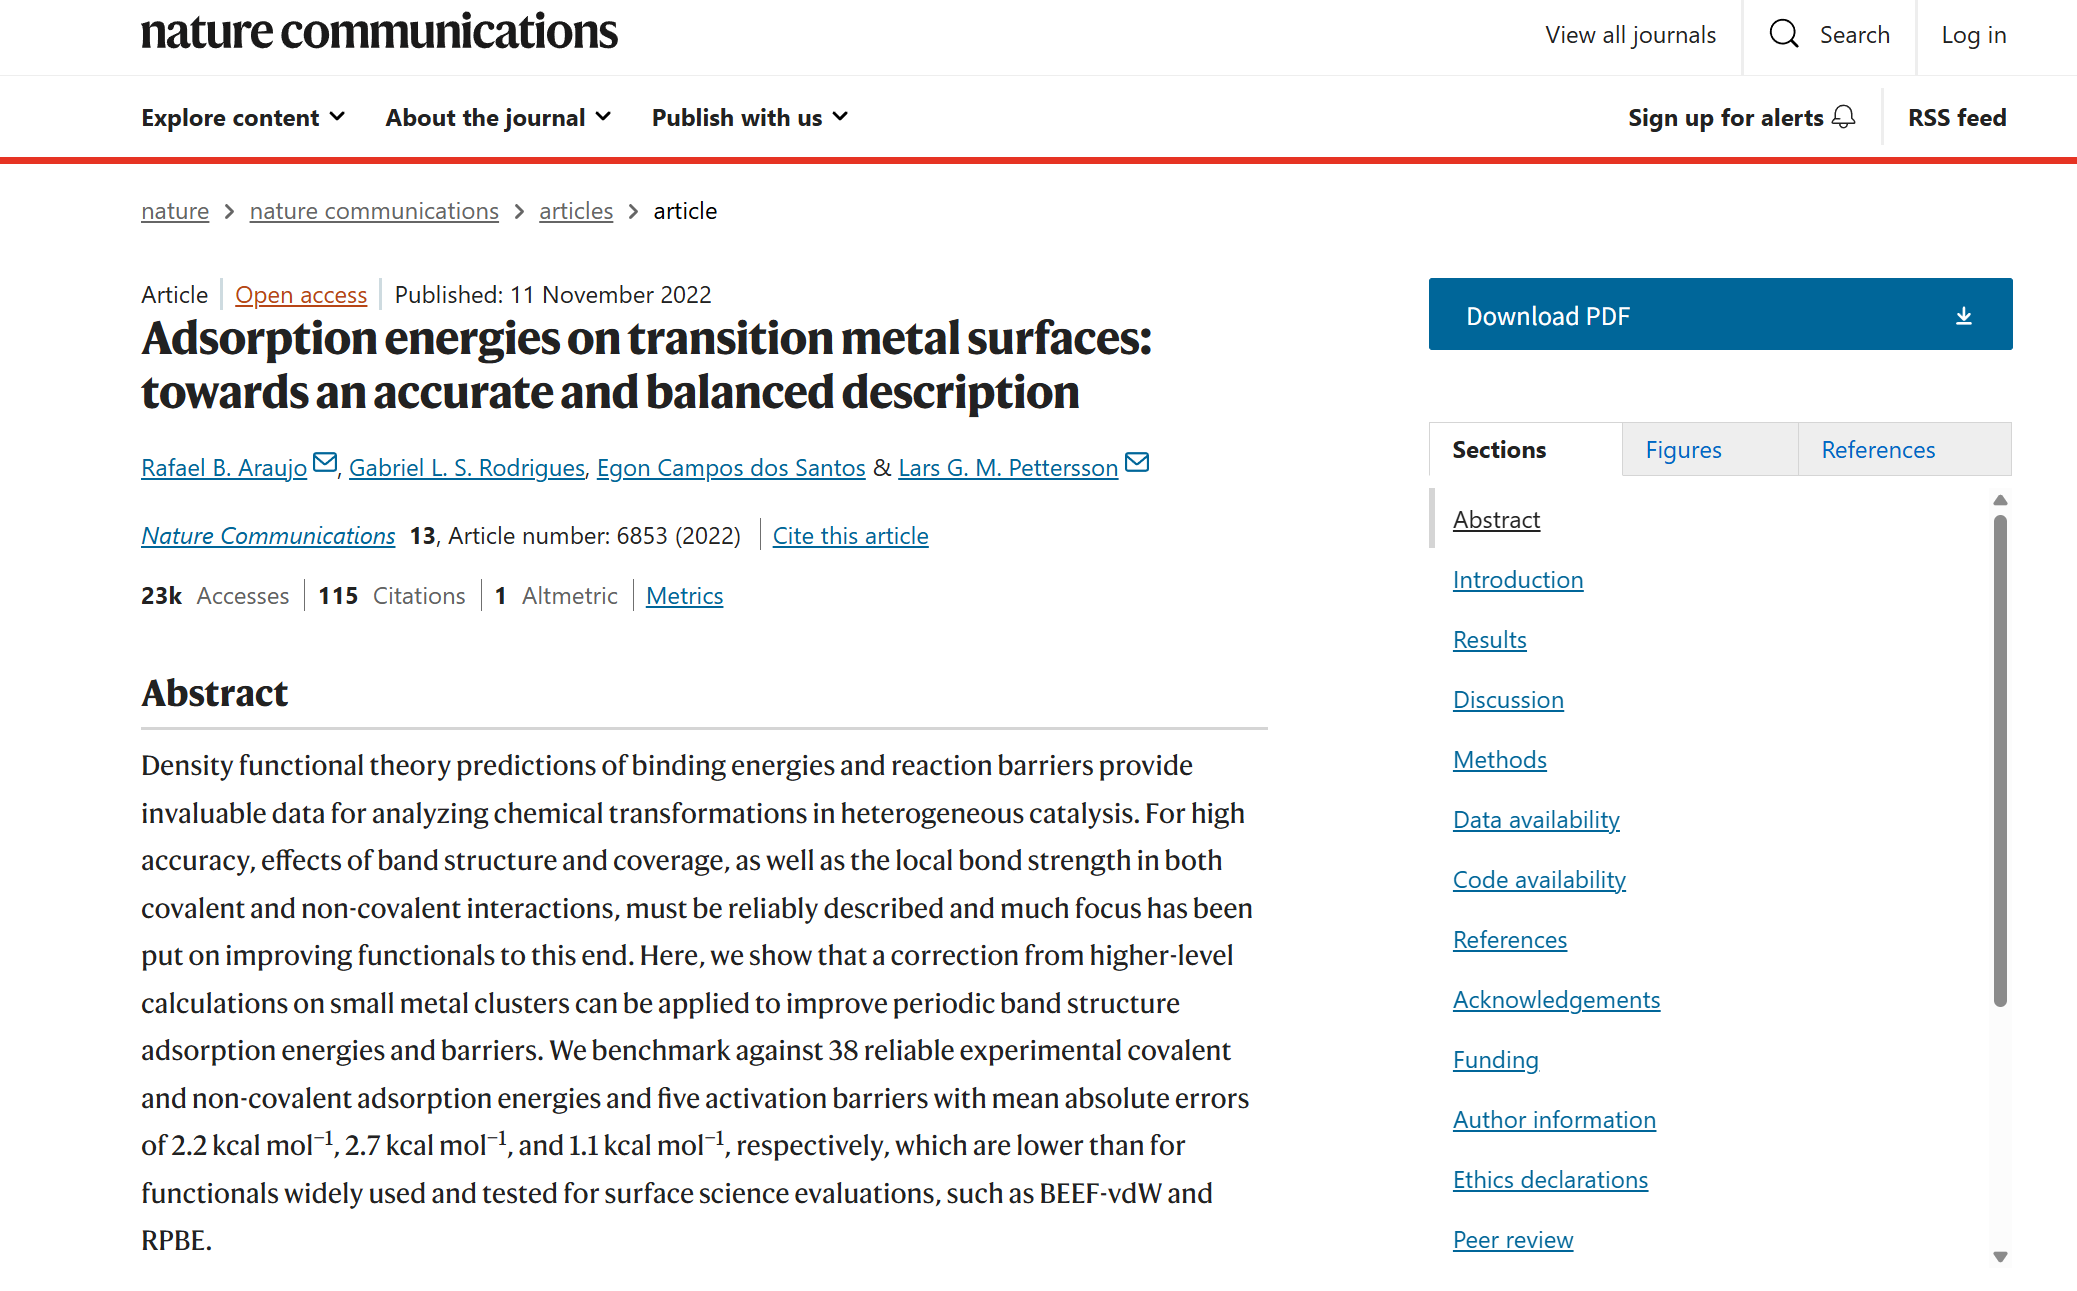
假期简单复习的了一下LVTHW的部分内容,也顺便练习了一下吸附能的计算。练习例子是一篇小NC_Nat Commun_ 13, 6853 (2022)中的一个示例,引用量看起来还蛮高的 文章提出了PBE+D3/M06 混合计算方法,用于精准描述过渡金属表面吸附能和反应势垒,首先来试一下PBC边界条件下的PBE计算 VASP的周期性计算部分 文献中的例子比较多,选了一个经典的CO在Pt(111)晶面上的吸附。 ¶建模 首先是建立模型,FCC的Pt晶胞来自于Material Studio中自带的例子,根据文献,本次结构的吸附气体覆盖度为 #mjx-7e54f37{ display:contents; mjx-assistive-mml { user-select: text !important; clip: auto !important; color: rgba(0,0,0,0); } mjx-container[jax...
截断能ENCUT的选取
ENCUT是用来指定平面波基组能量截止值的参数 以上是wiki对ENCUT的描述,POTCAR文件中已经包含了元素的ENMAX和ENMIN,这也是互联网上对ENCUT的选择方案对通常是1.3倍的ENMAX 侯柱峰老师提供了另外一种方法并指出通过该方法选择的ENCUT通常能满足1.3倍ENMAX,供参考使用 截断能指定了用于波函数展开的平面波基组的截断能量,此能量越大则用来描述波函数的平面波基组越多,精度越高,但计算也越耗时。 可以通过计算测试来选择合适的ENCUT。 以下是用于测试的脚本: 123456789101112131415#!/bin/shrm WAVECARfor i in 150 200 250 300 350 400docat > INCAR <<!SYSTEM = Si-DiamondENCUT = $iISTART = 0 ; ICHARG = 2ISMEAR = -5PREC = Accurate!echo "ENCUT = $i eV" ; time vaspE=`grep "TOTEN" OU...