

Stormy-drawing绘图skill已发布
个人绘图skill已经发布,创作者: Storm Talia Opus 5.5 Sonnet 5.5 创作动机来源于对绘图的苦恼,受够了Origin卡顿的操作,再加上本人也菜(主要原因😂),索性转向使用python绘图。目前agent大爆发,很容易创作skill,本人也没有找到满意的绘图的skill,遂开发自己的个人绘图skill。主要是为了代替origin,设计重点包括坐标轴、字体(默认使用Arial,Linux上需要上传字体)、画布等,仓库在: https://github.com/hydrogen1222/Stormy-drawing 效果见下图: python个人习惯是用uv管理(如果你只用python的话其实完全没必要是用miniconda甚至anaconda,可以使用uv等轻量化、现代化的包管理器),在Windows上使用需要允许是用PowerShell脚本。模型推荐是用有多模态的,原生agent推荐: Codex dsh web或者dsh-tui antigravity 当然转接也行,有多模态能力可能方便测试调整。
Orca学习笔记
用了一年多的Orca,再回过头来好好看看manual吧,权当“复习”了,正所谓温故而知新。 Orca6.1概览 手册中对Orca的定义是: An ab initio, DFT and semiempirical SCF-MO package Orca起源于1999, 名字由Frank Neese在观看鲸鱼表演的时候所拟,大体上是一个general-purpose quantum chemistry package。它可免费用于学术用途,包含了众多的量子化学计算方法,比如半经验方法、密度泛函理论方法、多体扰动方法、耦合簇方法以及多参考方法,目前由马普所的Department of Molecular Theory and Spectroscopy主导开发。 安装没什么好说的,并不需要编译,只需要解压,添加环境变量即可,可参考公社博文:http://sobereva.com/451 Orca的许多功能都于xtb模块紧紧联系,Orca本身集成了xtb,但Grimme实验室的软件包也集成到ORCA工作流程中,因此建议安装它。 可视化软件可以使用卢老师的Multiwfn。 计算概览 ¶...

各家厂商的大模型API对比
最后核对:2026-08-29。 本文的筛选范围和计算方法见下方“价格总表”。价格、模型状态和限速都可能随时调整,正式使用前请打开文末的官方页面确认。 ¶价格总表 本文只比较文本生成和多模态理解模型的 API 按量计费。除特别注明外,价格单位均为人民币元 / 100 万 tokens;输入价格采用“缓存命中 / 未命中”顺序。价格、模型状态和限速都可能调整,正式使用前请打开文末的官方页面确认。 版本口径按本次筛选要求:OpenAI 最多保留 GPT-5.4 家族;月之暗面最多保留 Kimi K2.7;Qwen 只保留 Qwen3.5 主力型号;其他厂商只保留当前主力代际的 canonical model ID。embedding/向量、图像生成、音频、重排序等专用模型不纳入表格。 ChatAnywhere 只统计默认、低价、优惠三个付费分组,排除 modelGroup=99 的免费分组。官方直连、SiliconFlow 和 ChatAnywhere 的每个价格来源或计费档均单独列行,不再把不同来源压成一行。 表格按“模型平均综合价”从低到高排序,同一模型的多条来源记录使用相...
从单电子近似到电子密度:理论计算方法学习笔记
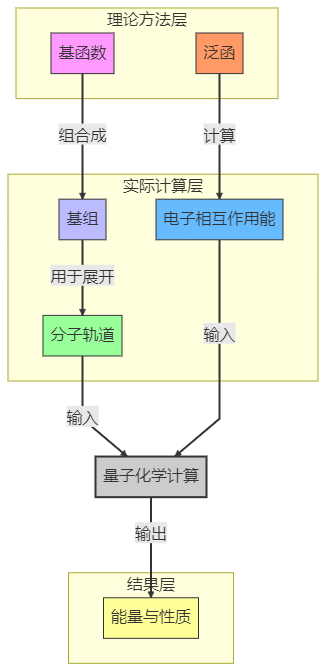
学习理论计算方法时,我陆续记了不少零散的知识点:从 Hartree-Fock、后 HF 方法,到 AIM、密度矩阵、ELF/LOL 和静电势。它们看起来各说各话,但背后其实有一条共同的主线——我们如何从单电子近似出发,一步步逼近真实电子结构,并从中读出化学。这篇文章就按这条线索重新整理一遍。 ¶从两种“孔”说起:电子相关为什么重要 学习量子化学不久就会遇到两个看起来很形象的概念:Fermi hole(费米孔)和 Coulomb hole(库仑孔)。 费米孔来自 Pauli 排斥原理。电子是费米子,多电子波函数需要满足反对称性;同自旋的两个电子不能处在同一个位置附近,因此每个电子周围会“挖”掉一块同自旋电子的概率密度。玻色子则没有这个限制,波函数是对称的,所以它们可以靠得很近。 库仑孔则来自电子之间的瞬时 Coulomb 排斥:一个电子在某个位置时,其他电子会因为库仑力而倾向于离它远一点。这种由瞬时排斥造成的“躲开”效应,就是动态电子相关。量子化学里一个核心任务,就是想办法描述原子、分子体系中这种动态相关。 ¶从 HF 到后 HF:单电子近似与电子相关 Hartree-Fock(H...

20260907复现
需要分析的结构是 #mjx-8c9dff3{ display:contents; mjx-assistive-mml { user-select: text !important; clip: auto !important; color: rgba(0,0,0,0); } mjx-container[jax="SVG"] { direction: ltr; } mjx-container[jax="SVG"] > svg { overflow: visible; min-height: 1px; min-width: 1px; } mjx-container[jax="SVG"] > svg a { fill: blue; stroke: blue; } mjx-assistive-mml { position: absolute !important; top: 0px; l...
机器学习势分子动力学模拟笔记
这是一篇 J. Chem. Phys. 上的计算文章,引用量比较高,研究的是固态电解质里的离子扩散。要说明它为什么值得读,得先看扩散系数有多难算。 最直接的办法是 AIMD,物理上干净,几乎不依赖经验拟合,但它太贵:几十皮秒的时间尺度、几百个原子的体系,基本就是它的上限。而要拿到精确的扩散系数,得在纳秒尺度上看离子跑动,室温下更不必想。所以常见的做法是绕一下路:先在高温(600–1200 K)下跑 100–400 ps,假设一条单一的阿伦尼乌斯关系贯穿整个温度区间,再从高温一路外推到工作条件(–40 °C 到 80 °C)下的离子电导率。假设阿伦尼乌斯关系处处成立,等于假设扩散机制不随温度改变。这样做有两个隐患:只要阿伦尼乌斯关系在某个温度区间失效,整个预测就失去了立足点;而且 AIMD 在室温下应用于固态电解质材料时,往往会显著高估扩散系数,并不是"算慢了这么一点"的问题。 更彻底的出路是直接在室温下模拟扩散本身。这需要更大的体系和更长的轨迹来保证收敛,也就需要用机器学习势来描述势能面对原子坐标的多体、非线性依赖。但训练数据从哪来?最直接的来源还是 AIM...
文献复现(二)
再来看看另一篇计算的文献。 Shyue Ping Ong仍是这篇文章的作者之一,是一篇较短的通讯文章,材料是LGPS( #mjx-d45e0dd{ display:contents; mjx-assistive-mml { user-select: text !important; clip: auto !important; color: rgba(0,0,0,0); } mjx-container[jax="SVG"] { direction: ltr; } mjx-container[jax="SVG"] > svg { overflow: visible; min-height: 1px; min-width: 1px; } mjx-container[jax="SVG"] > svg a { fill: blue; stroke: blue; } mjx-assistive-mm...

过渡态的学习
高中化学就已经接触这个概念,vasp wiki对其的解释: 过渡态(TS)是指反应物转化为产物过程中出现的高能量、短寿命的中间结构。此时反应的进程达到最大值。换句话说,过渡态是一个亚稳态结构,对应于高维势能面(PES)上的一个鞍点 鞍点即两个山谷之间的垭口/山口(Pass),从山谷 A 走向山谷 B,走这个山口是最高点;但如果你垂直于这条路往两侧的山峰爬,这里又是最低点。对应量子化学里,鞍点处矩阵有且仅有一个负特征值(即只有一个虚频) 微积分里也学过,鞍点是驻点的一种(局部极大值点、局部极小值点、鞍点),比如: 局部极小值点处一阶导数为0,二阶导数大于0,周围的斜率是单调递增的 鞍点处一阶导数为0,二阶导数有正有负,沿两个山峰方向为正,沿两个山谷方向为负 过渡态的结构可以靠有机化学中的Hammond’s Postulate预测,能量相似则结构相似。 过渡态的寻找方法有很多,详见卢老师的博文:http://sobereva.com/44。 VASP 中实现了三种静态方法,用于通过静态或谐波方法寻找过渡态(TS): 改进的二聚体方法(IDM) 受约束弹性带方法(NEB) ...
能带的计算以及origin绘制能带图
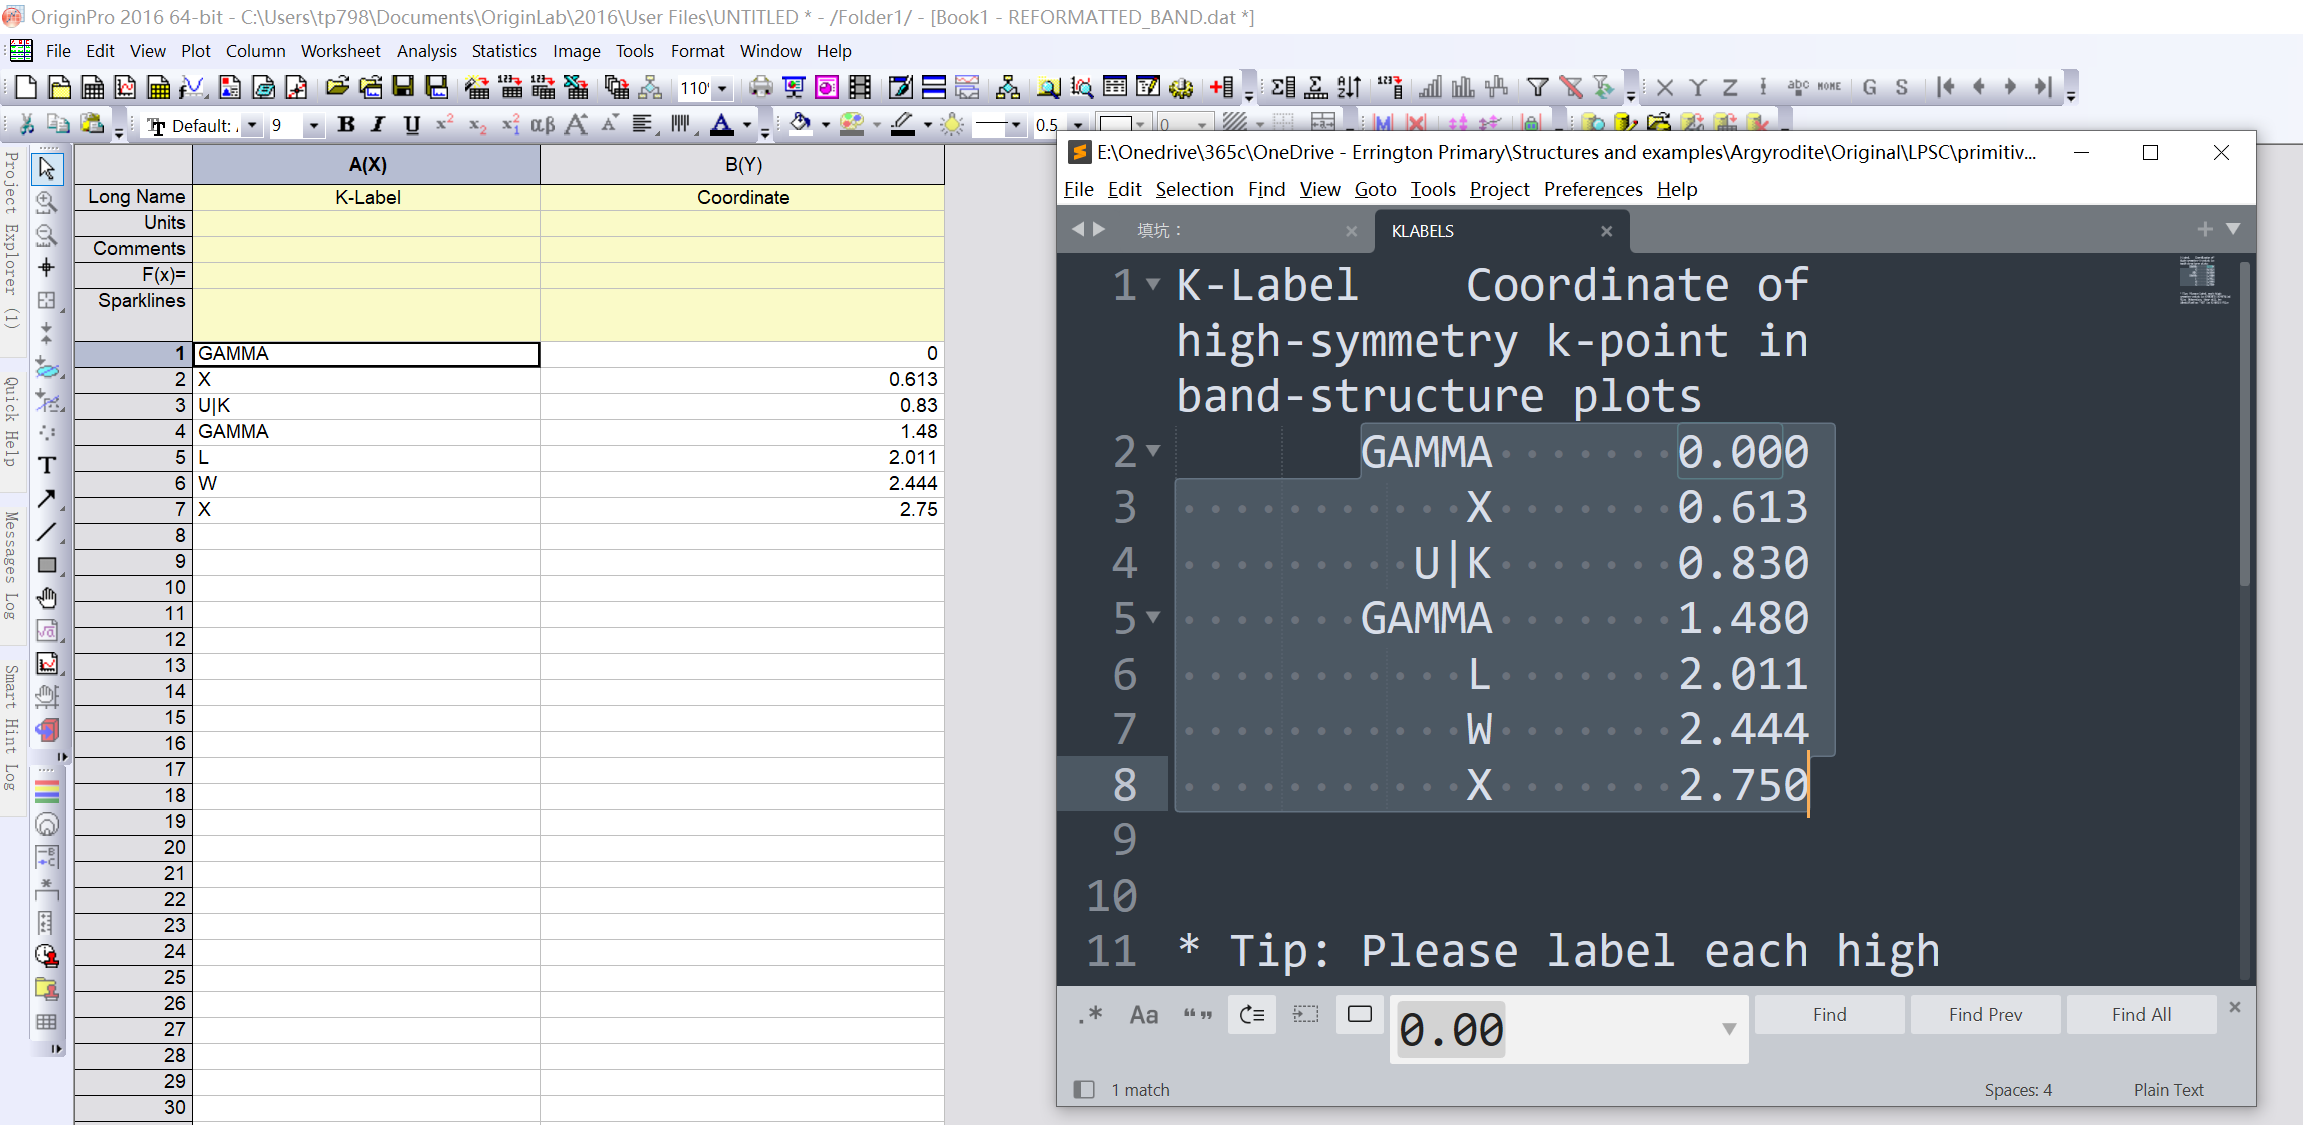
终于也是把文献整理得差不多了,博客也翻新了一下,继续分享一些之前的计算。 我的计算体系是Argyrodite硫化物固态电解质体系,计算以 #mjx-66cd98e{ display:contents; mjx-assistive-mml { user-select: text !important; clip: auto !important; color: rgba(0,0,0,0); } mjx-container[jax="SVG"] { direction: ltr; } mjx-container[jax="SVG"] > svg { overflow: visible; min-height: 1px; min-width: 1px; } mjx-container[jax="SVG"] > svg a { fill: blue; stroke: blue; } mjx-assi...
VASP学习笔记
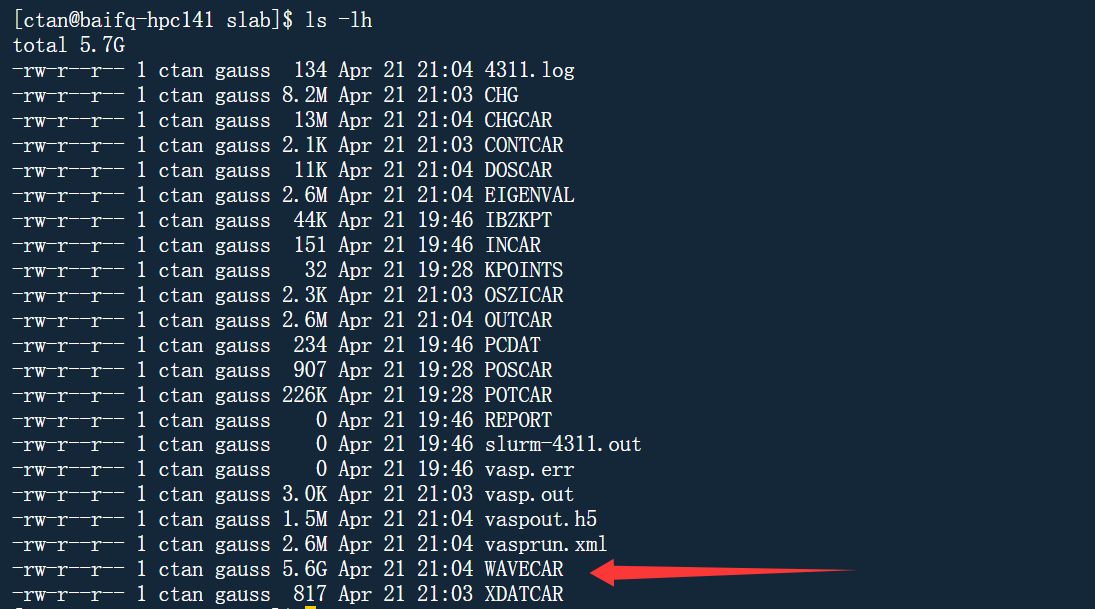
VASP概览 VASP是一个复合的软件包,主要功能是从头算量子力学分子动力学模拟,使用赝势方法或者投影增强波+平面波基组的方法(projector-augmented wave,即PAW方法,也是当下VASP最主流的方法)。VASP的技术实现使用高效的矩阵对角化和Pulay/Broyden电荷密度混合算法。原子核附近的真实电子波函数为了满足正交性,振荡得非常剧烈。用平面波这个描述这种剧烈振荡十分困难,由此产生出三种解决方案: US-PP超软赝势,构造“超软”的赝波函数,在芯区尽量平滑,它是早期VASP的主要方法 PAW投影增强波,它将全电子波函数精确地映射到一条平滑的赝波函数上,是VASP的默认和主流方法 模守恒赝势(NCPP),它的计算成本高,对轻元素尤其明显,是VASP的早期标准,现多用于高精度对比 手册里明确写出:The VASP guide is written for experienced user, although even beginners might find it useful to read。初学者直接上手Wiki会比较困难。 对于任何基于平面波方法...