假期简单复习的了一下LVTHW的部分内容,也顺便练习了一下吸附能的计算。练习例子是一篇小NC_Nat Commun_ 13, 6853 (2022)中的一个示例,引用量看起来还蛮高的

Nat Commun_ 13, 6853 (2022)

文章提出了PBE+D3/M06 混合计算方法,用于精准描述过渡金属表面吸附能和反应势垒,首先来试一下PBC边界条件下的PBE计算

VASP的周期性计算部分

文献中的例子比较多,选了一个经典的CO在Pt(111)晶面上的吸附。

建模

首先是建立模型,FCC的Pt晶胞来自于Material Studio中自带的例子,根据文献,本次结构的吸附气体覆盖度为 14 ,那么表面将会有4个Pt原子。
首先对Pt的FCC的惯用晶胞切一下,切出 111晶面,文献提到结构是four-layered slab,那么切的时候的thickness设置为4。
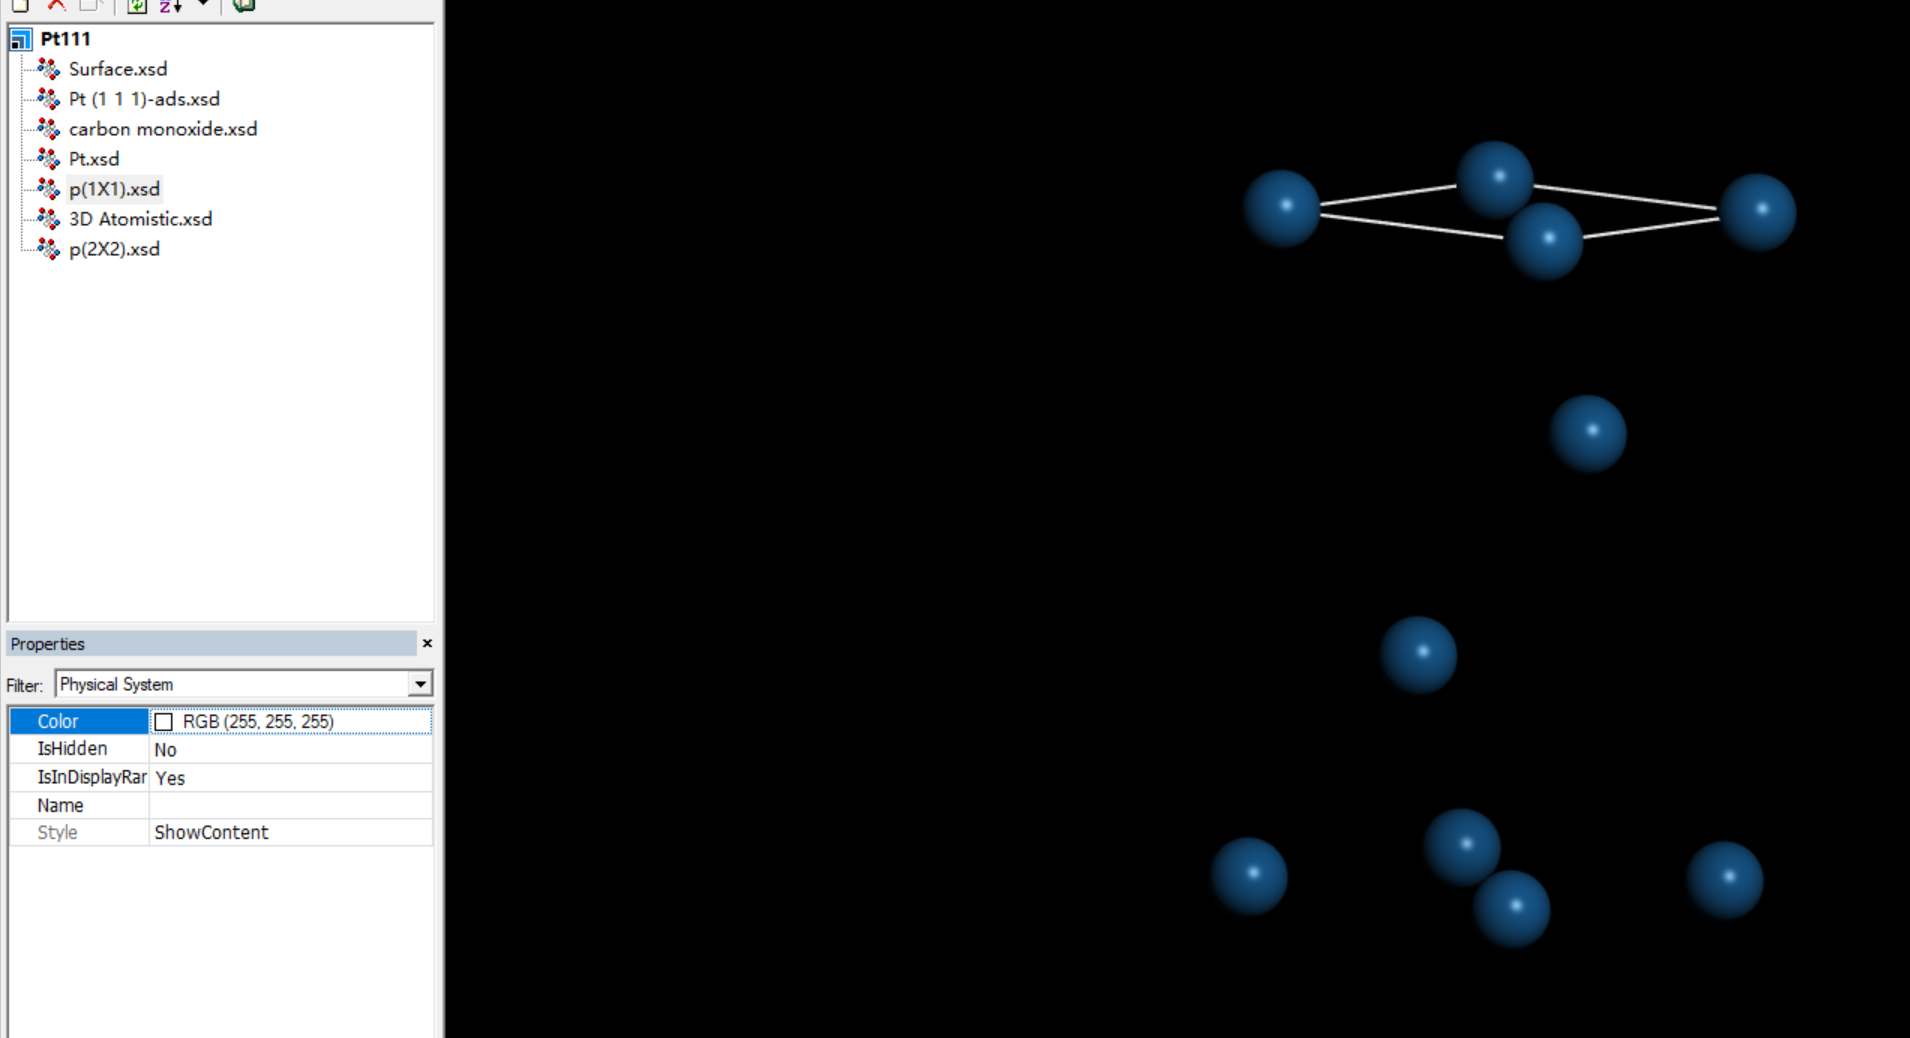
这样就得到了p( 1×1 )的原胞:
p(1*)
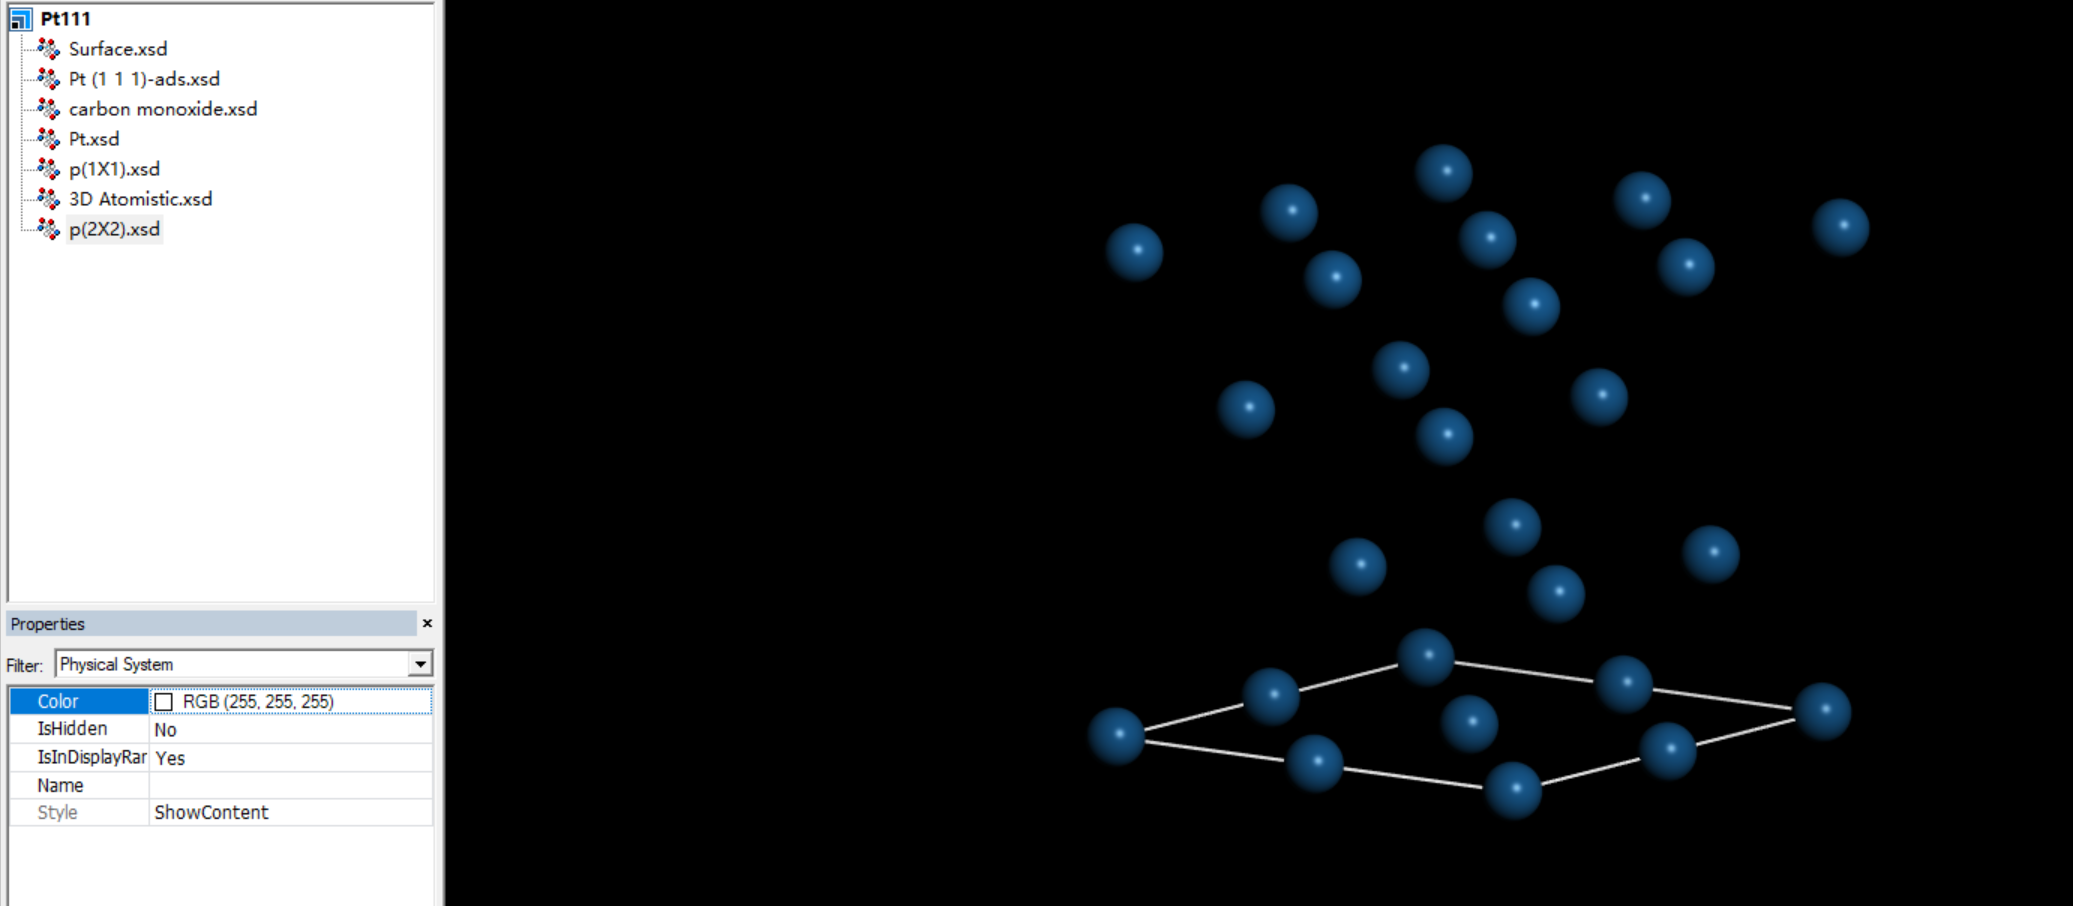
但此时表面的Pt原子只有一个,所以还需要扩胞成4个原子,这样才满足文献提到的 14 的覆盖度,使用supercell功能扩成p( 2×2 )的胞:
p(22)
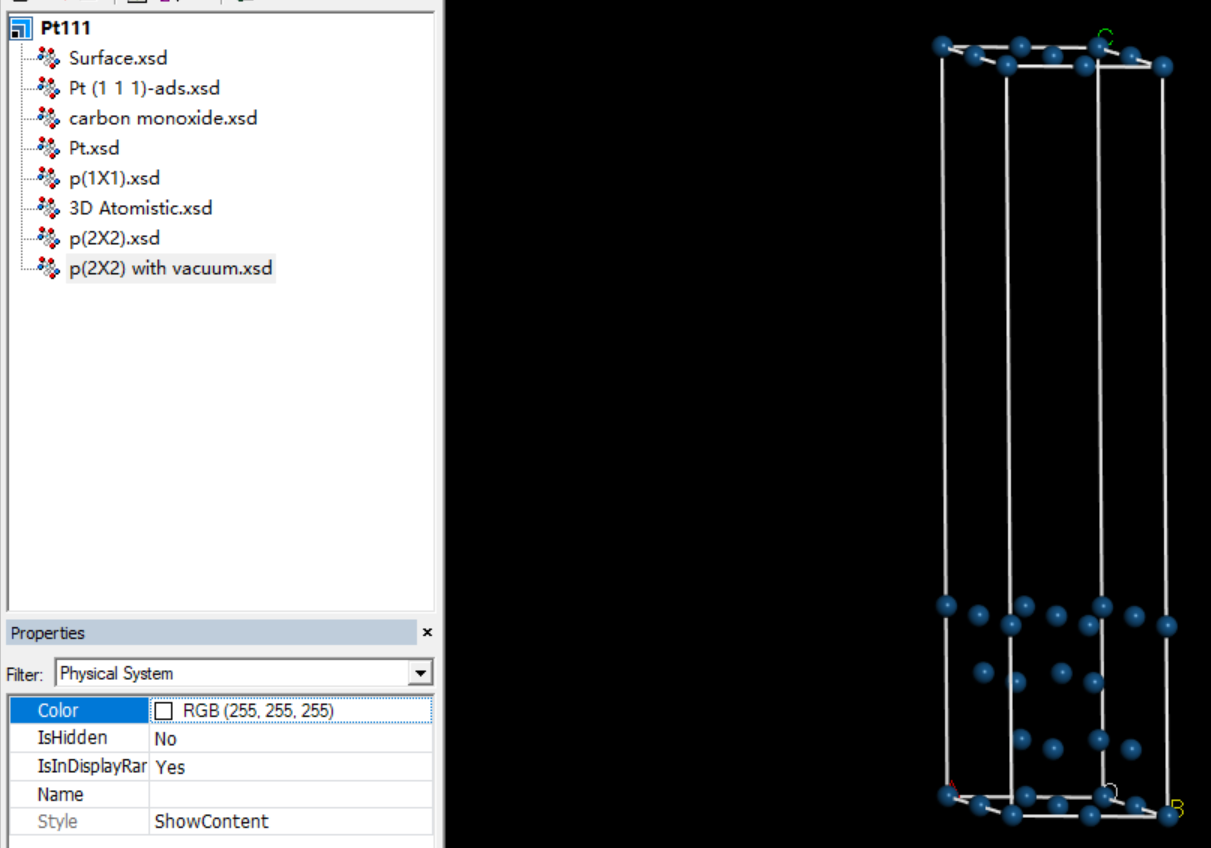
但此时还不是一个完整的晶胞,缺少PBC盒子,比如导出.cif文件会报错,需要添加真空层避免周期性镜像的相互作用,文献中的真空层是20埃的,添加真空层之后就是一个完整的晶胞了:
p(22 cell with vacuum)
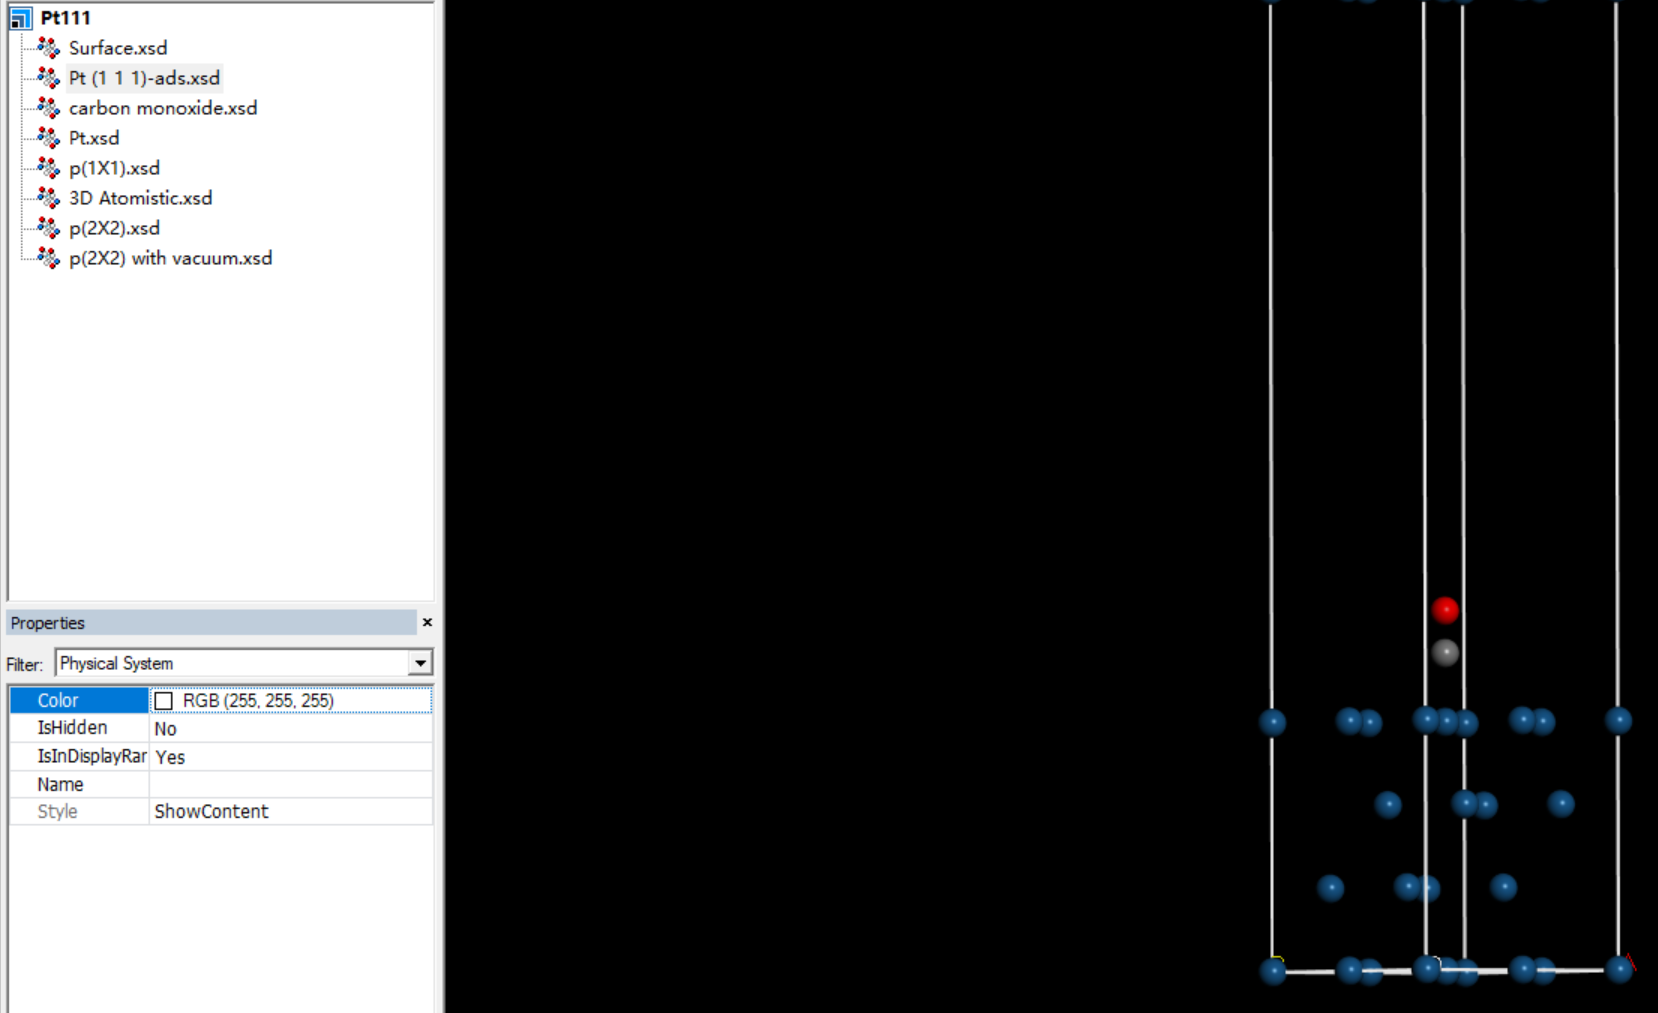
纯净的表面构建完毕,接着构建吸附模型,这里的吸附类型是Top顶位吸附,添加碳原子和氧原子(不要加反了,确认谁是表面😢),确保Pt-C-O三个原子在一条直线上,Pt-C距离大概是1.85埃,C-O距离大概是1.15埃,不必在意是否有化学键连接,毕竟POSCAR结构文件中只记录了原子坐标:
吸附模型
最后构建一氧化碳模型,把一氧化碳分子放进一个空盒子就行,操作方法是首先建立一个空盒子(立方晶胞),盒子大小我设置的22埃,可能稍微有点大?k点用一个Gamma点就行。

计算

记录下几个关键点就行

  • 计算流程
    • 标准弛豫(几何优化)
    • 静态计算
  • 计算要点
    • 开启自旋极化(ISPIN=2)
      • 虽然Pt和CO都是非磁性的,但是在高精度的计算中开启自旋极化有时会带来微小的能量差异,文献中开启了自旋极化
      • 对于本征非磁性的体系,开启自旋极化不会导致计算错误,可能的副作用是计算成本提高与收敛困难
    • 不论是几何优化还是静态计算,确保ISIF=2即不改变晶胞体积
    • 开启选择性动力学标记,在POSCAR第八行(DirectCartesian行上面)写入大写的S,根据文献,固定下面两层Pt,开放上面两层Pt以及表面的CO分子
    • 计算时的结构是固体-真空……交替的结构,此slab模型是非对称的,z方向存在偶极,随之产生静电势,这会影响周期性边界条件,需要消除这种影响
      • 开启z方向上的偶极校正(IDIPOL=3),修正z方向上的能量
      • 开启对势能和力的修正,LDIPOL=.TRUE.,副作用:显著减慢收敛到电子基态的速度
    • 化学吸附强度毕竟不如化学键,为了准确描述这种弱相互作用(GGA-PBE泛函的描述不够准确)需要开启DFT-D3色散校正,高版本的vasp提供了不同DFT-D3实现形式,根据文献,使用BJ阻尼DFT-D3色散校正,参数为IVDW=12
    • 平面波截断能ENCUT
      • 几何优化用500
      • 静态计算用700
    • ISMEAR=2,文献中明确提到了:Partial occupations were obtained using the Methfessel-Paxton scheme of order 2 with a smearing of 0.2 eV,Methfessel-Paxton 方法(ISMEAR > 0)是专门为金属设计的。相比于 Gaussian (ISMEAR = 0),它能让总能量关于K点的收敛速度更快。在计算CO的时候一定改回高斯展宽。
    • k点选择
      • Gamma撒点
      • 几何优化 4×4×1 ,静态计算 8×8×1

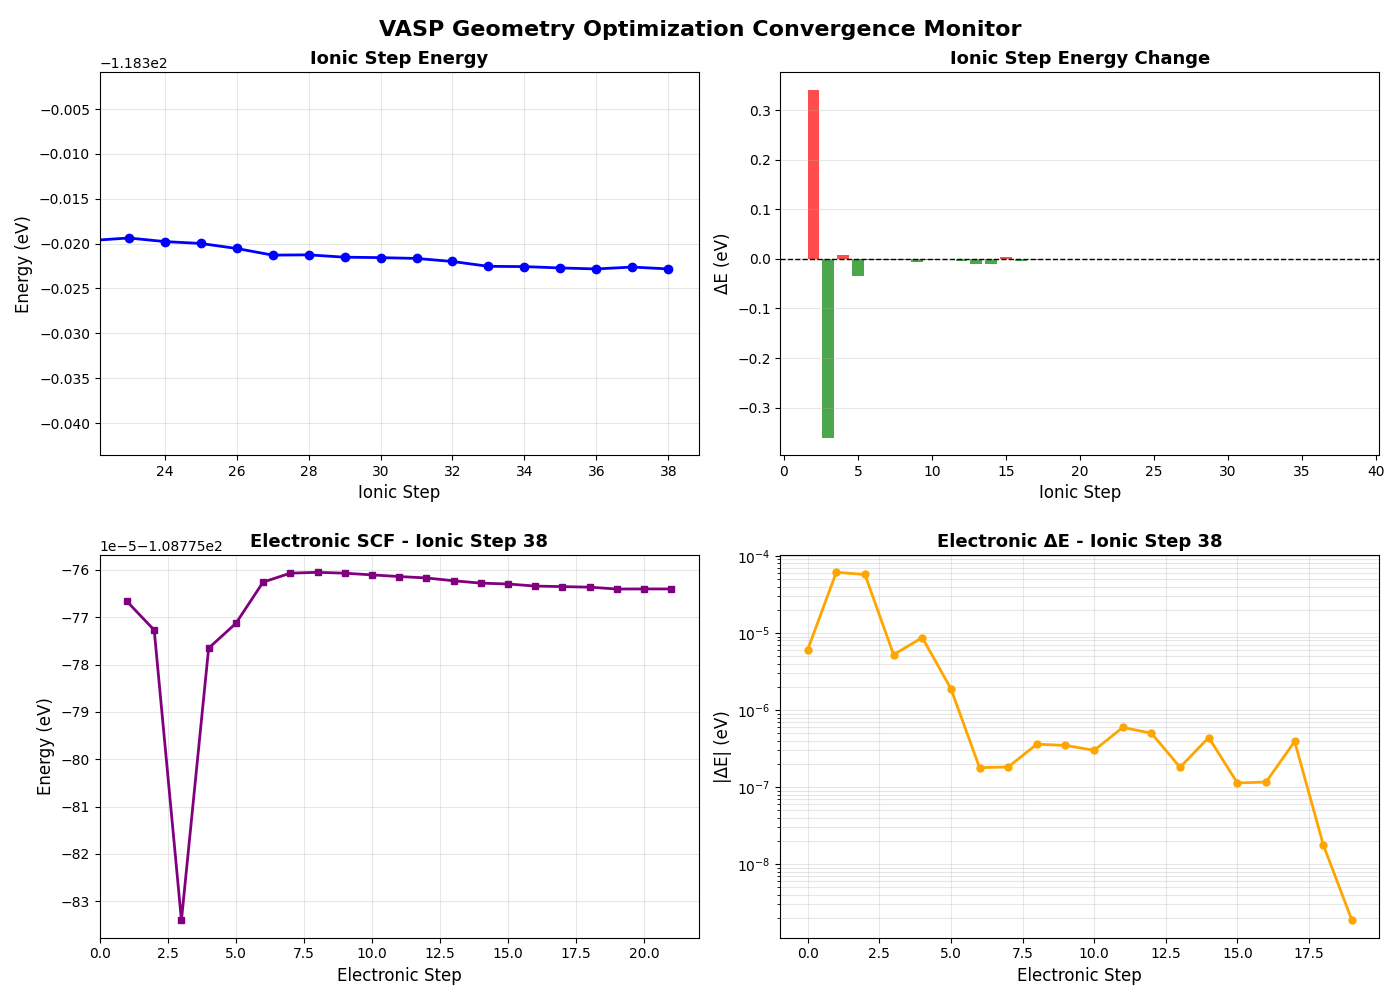
收敛相对会慢一些:
吸附模型的几何优化
一共18个原子,用时如下:

1
2
3
4
5
6
7
8
9
10
11
(base) storm@X16:~/test/ads/ads/opt$ tail OUTCAR
User time (sec): 15699.993
System time (sec): 101.669
Elapsed time (sec): 16178.992

Maximum memory used (kb): 628856.
Average memory used (kb): N/A

Minor page faults: 1405416
Major page faults: 0
Voluntary context switches: 14197

吸附能

根据文献,吸附能的计算公式为:

Eadsorption=Eads_slabEslabECO

能量的查看可以是OSZICAR的最后一行,比如:

1
2
3
4
5
6
7
8
9
[lalala728@wh-login01 ST]$ cat OSZICAR 
N E dE d eps ncg rms ort
SDA: 1 -0.147968374953E+02 -0.14797E+02 0.00000E+00 16 0.129E-07 0.000E+00
CGA: 2 -0.147968374962E+02 -0.96497E-09 -0.25614E-08 16 0.690E-08 0.834E-08
CGA: 3 -0.147968374956E+02 0.63460E-09 -0.10626E-08 16 0.437E-08 0.440E-08
CGA: 4 -0.147968374847E+02 0.10848E-07 -0.41650E-08 16 0.475E-07-0.591E-08
CGA: 5 -0.147968374883E+02 -0.36002E-08 -0.42707E-08 16 0.418E-09 0.790E-09
CGA: 6 -0.147968374886E+02 -0.28069E-09 0.55850E-11 16 0.266E-09 0.754E-10
1 F= -.14808028E+02 E0= -.14808028E+02 d E =-.364215E-19

Methfessel-Paxton方法会引入非物理的熵项 ( TΔS ),其中:

  • F是自由能 (Free energy, 包含熵)。
  • E0 是外推到 0K 的能量 (Energy for sigma->0)
    计算吸附能时,必须统一使用 E0

我最初的计算为:

E=118.643(92.526)(14.797)=11.32 eV

与文献相差了-1.86eV,这是一个比较大的误差。检查后发现纯净的slab以及一氧化碳分子在计算的时候没有开启DFT-D3色散校正,开启后结果变成了:

E=118.643(101.677)(14.808)=2.185 eV

距离文献还有0.3 eV的差距,最后发现文献中开启了自旋极化,开启之后大约的确是复现成功了:

E=118.640(101.969)(14.808)=1.863 eV42.96 kcal/mol

接近文献中提到的:

The PBE+D3 predicted an adsorption energy of -42.9 kcal mol⁻¹ for CO at the top site of the surface…

量子化学计算部分

PBE+D3预测预测的吸附能与实验值仍有差距(-29.6 ± 3.4 kcal/mol),用VASP做的PBE+D3 计算严重高估了吸附能,应当进行如下修正:

EadsFinal=EAds, PBCPBE+D3+(EAds, ClusterM06EAds,ClusterPBE+D3)

建模

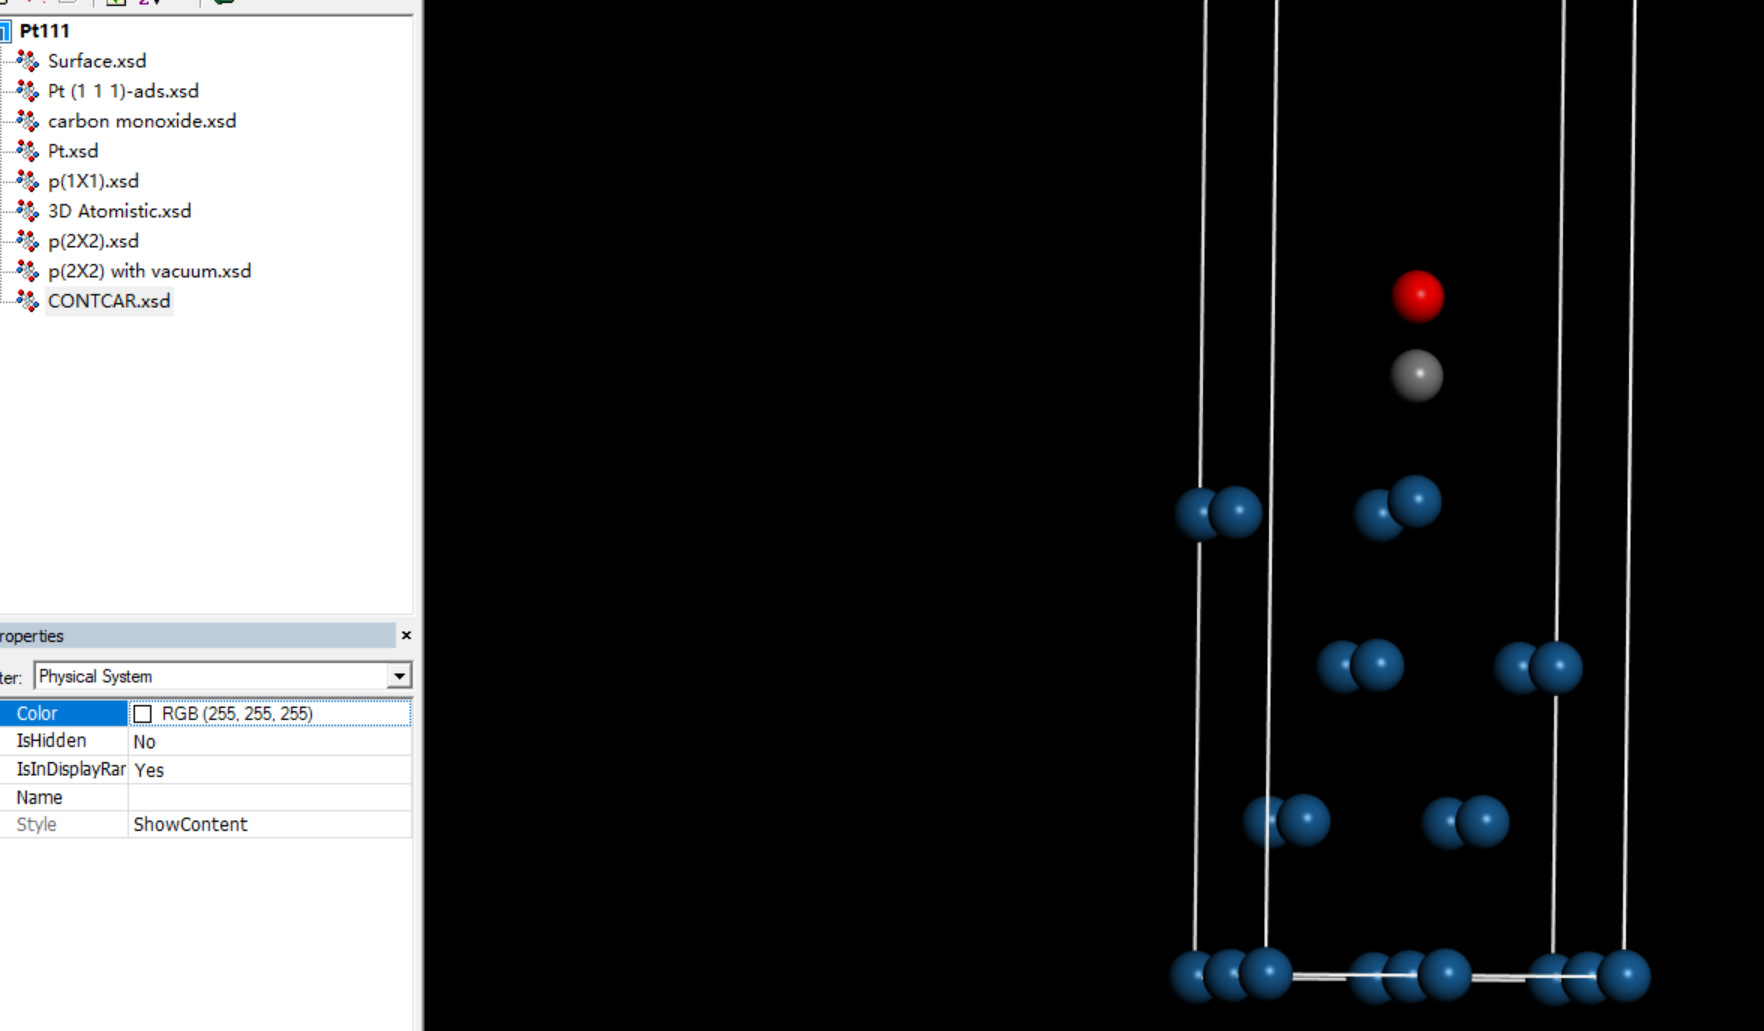
取vasp几何优化之后的结构:
优化之后的结构
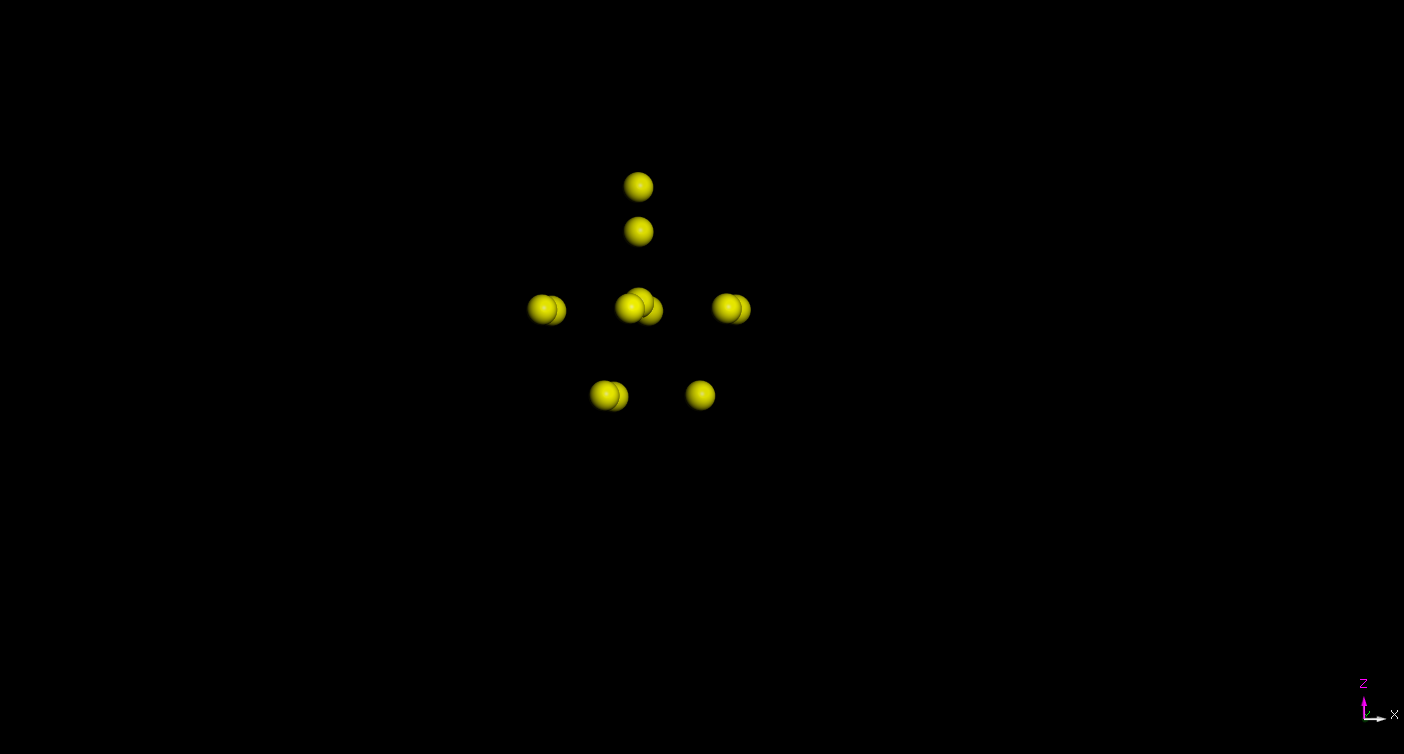
Symmetry-Unbuild Crystal,这样盒子就被删掉了,然后手动选中原子删除,顶层吸附位点周围六个Pt原子、次顶层三个原子,构建这样一个原子团簇:
原子团簇

计算结果

吸附能计算:

EAds, ClusterωB97MV=0.07743 Eh EAds, ClusterPBE+D3=0.07925 Eh

最终的吸附能:

E=1.863 eV+(0.07743+0.07925)×27.211386 (eV)=1.81347

这是第一次计算的结果,很顺利踩坑了,因为所有的自旋多重度都设置的一,关键在于自旋多重度的设置:

Multiplicity=2S+1=eαeβ+1 S1S2...S10∣≤Multiplicity|S1+S2+...+S10|

所以用单点能计算任务(PBE-D3/def2-TZVP)测试了一下自旋多重度,发现对于吸附团簇来讲,自旋多重度为3时能量最低,而对于裸团簇来讲,自旋多重度为7时能量最低,分别应用这两个自旋多重度进行计算,而闭壳层的CO自旋多重度自然是1,以下所有基于DFT方法计算的基组均为def2-TZVP。

首先试了一下 ωB97MV

EAds, ClusterωB97MV=(1306.042338809542)(1192.630891831586)(113.338691492256)=0.072755485700 Eh=1.97987630572 eV=45.65475 kcal/mol EAds, ClusterPBE+D3=(1307.585520827298)(1194.273378678571)(113.234775522846)=0.077366625881 Eh=2.10525313939 eV=48.54829 kcal/mol

如果使用 ωB97MV 做修正,那么最后算出的吸附能为:

E=1.863 eV+(1.97987630572 eV)(2.10525313939 eV)=1.7376232 eV=40.07115 kcal/mol

里文献还有一些差异,再换成M06再试试:

EAds, ClusterM06=(1307.117290599373)(1193.751153760116)(113.301440916919)=0.064695922338 Eh=1.76047256862 eV=40.5882421556 kcal/mol

如果使用M06做修正,那么最后算出的吸附能为:

E=1.863 eV+(1.76047256862 eV)(2.10525313939 eV)=1.5182194 eV=35.0115 kcal/mol

还是有比较大的差距,从补充信息里面发现作者似乎用的Spin 5,但是我扫描的结果却是裸团簇Spin 7的时候能量最低,抱着试一试的态度用M06泛函再扫了一次发现这次是Spin 5的时候能量最低。于是再Spin 5下再次进行了计算:

EadsPBE=(1307.585521)(1194.270302)(113.234776)=0.080443 Eh=2.189 eV EadsM06=(1307.117291)(1193.753296)(113.301441)=0.062554 Eh=1.702 eV EadsωB97MV=(1306.042339)(1192.618183)(113.338691)=0.085465 Eh=2.326 eV

最终修正结果如下:

EFinalM06=1.863+[(1.702)(2.189)]=1.863+0.487=1.376 eV31.74 kcal/mol EFinalωB97MV=1.863+[(2.326)(2.189)]=1.8630.137=2.000 eV46.11 kcal/mol

但是不太敢相信对于过渡金属团簇吸附能的计算,老泛函M06比 ωB97MV 更加优秀,遂使用DLPNO-CCSD(T)/def2-TZVPP级别再次计算了一下:

EAds,ClusterDLPNO-CCSD(T)=1303.19632675218 Eh(1189.94842992788 Eh)(113.158128734305 Eh)=0.089768089995 Eh=2.4426525664269465 eV

如果使用DLPNO-CCSD(T)做修正,那么最后算出的吸附能为:

E=1.863 eV+(2.4426525664269465 eV)(2.189 eV)=2.1166525664269465 eV=48.81191316911517054185 kcal/mol

很顺利的翻车了,Pt的价电子排布是 5d96s1 ,体系是含有10个Pt的金属团簇,开壳层体系,可能是体系的多参考特征比较强,查看了一下输出文件果然是这样。
对于吸附模型,我的自旋多重度是5,那么自旋量子数 S=(51)2=2 ,总自旋量子数 <S2>=S(S+1)=6 ,部分输出信息:

1
2
3
4
5
6
7
8
9
T1 diagnostic                              ...      0.045926612                              

<S**2>(linearized)                         ...      6.3661646 (ideal value:      6.0000000)
------------------------------------------------------------------------------------------------------
Expectation value of <S**2>     :     9.090611

Ideal value S*(S+1) for S=2.0   :     6.000000

Deviation                       :     3.090611

再看看裸团簇的:

1
2
3
4
5
6
T1 diagnostic                              ...      0.049390694                              
<S**2>(linearized) ... 6.4633603 (ideal value: 6.0000000)
------------------------------------------------------------------------------------------------------
Expectation value of <S**2> : 9.286144
Ideal value S*(S+1) for S=2.0 : 6.000000
Deviation

最后看看闭壳层分子CO的:

1
2
3
Singles Norm <S|S>**1/2                    ...      0.058876257  
T1 diagnostic ... 0.018618307

很明显T1诊断给出的结果明显偏大,是多参考体系,这也是DLPNO-CCSD(T)结果不准确的原因,这么大的体系用多参考方法做计算也显然不现实!
至于DFT的结果:M06为什么能算准而其他诸如双杂化泛函翻车我也确实不太能解释,可能是泛函利用UKS 的对称性破缺修正了能量???
总结了一下各个泛函计算后的总自旋量子数的情况:

Structure <S2> expectation <S2> ideal <S2> deviation T 1 diagnostic Method Basis set
Cluster 7.42353 6 1.42353 B3LYP-D4 def2-QZVP
Cluster 7.42353 6 1.42353 B3LYP-D3BJ def2-QZVP
Cluster 7.423529 6 1.423529 B3LYP def2-QZVP
Ads cluster 6.645988 6 0.645988 B3LYP def2-QZVP
Ads cluster 6.645988 6 0.645988 B3LYP-D3BJ def2-QZVP
Cluster 9.286144 6 3.286144 0.049390694 DLPNO def2-TZVPP
Ads cluster 9.090611 6 3.090611 0.045926612 DLPNO def2-TZVPP
Cluster 6.830101 6 0.830101 M06 def2-QZVP
Cluster 6.763179 6 0.763179 M06 def2-TZVP
Ads cluster 6.31562 6 0.31562 M06 def2-QZVP
Cluster 6.649309 6 0.649309 PBE-D3BJ def2-TZVP
Ads cluster 6.017272 6 0.017272 PBE-D3BJ def2-TZVP
Cluster 7.91564 6 1.91564 PBE0 def2-TZVP
Ads cluster 7.030855 6 1.030855 PBE0 def2-QZVP
Cluster 8.338167 6 2.338167 PWPB95 def2-QZVP
Ads cluster 7.524001 6 1.524001 PWPB95 def2-QZVP
Cluster 8.338167 6 2.338167 PWPB95-D4 def2-QZVP
Ads cluster 7.524001 6 1.524001 PWPB95-D4 def2-QZVP
Ads cluster 7.533567 6 1.533567 R2SCAN0 def2-QZVP
Cluster 8.583892 6 2.583892 SCAN0 def2-QZVP
Ads cluster 7.467305 6 1.467305 SCAN0 def2-QZVP
Cluster 7.038397 6 1.038397 TPSS def2-QZVP
Ads cluster 6.127104 6 0.127104 TPSS def2-QZVP
Cluster 8.190075 6 2.190075 TPSS0-D4 def2-QZVP
Ads cluster 7.133094 6 1.133094 TPSS0-D4 def2-QZVP
Cluster 7.11102 6 1.11102 TPSSh def2-QZVP
Ads cluster 6.624638 6 0.624638 TPSSh def2-QZVP
Cluster 8.22399 6 2.22399 wB97M-V def2-QZVP
Cluster 8.074089 6 2.074089 wB97M-V def2-TZVP
Monoxide molecule 0.020036319 DLPNO-CCSD(T) def2-TZVPP

关键词的写法

在做DLPNO-CCSD(T)之前,也考虑过是BSSE的误差,文献也明确提到了,于是采用更大的基组def2-QZVP尽可能消除BSSE误差,依然是除了M06和B3LYP基本都翻车,算是一些无用功,整理的数据如下。

Function/basis Ads cluster (Spin 5) Bare cluster (Spin 5) Monoxide molecule (Spin 1) Ads (eV) Final (eV) Final (kcal/mol)
PBE-D3 -1307.585521 -1194.270302 -113.2347755 -2.188925172 -1.862925172 -42.9607311
M06 -1307.117291 -1193.753296 -113.3014409 -1.702131353 -1.376131353 -31.73482752
ω B97M-V -1306.042339 -1192.618183 -113.3386915 -2.325552839 -1.999552839 -46.11148807
DLPNO-CCSD(T)/def2-TZVPP -1303.196327 -1189.94843 -113.1581287 -2.442652566 -2.116652566 -48.81191317
MN15 -1305.158483 -1191.836939 -113.2438128 -2.115127547 -1.789127547 -41.25889145
TPSS -1307.01858 -1193.574495 -113.3744827 -1.893916048 -1.567916048 -36.15755519
TPSSh -1306.786495 -1193.353985 -113.3595549 -1.985171262 -1.659171262 -38.26198255
TPSS0-D4 -1306.546916 -1193.130064 -113.3384528 -2.133283227 -1.807283227 -41.67757776
PWPB95-D4 -1305.271685 -1191.889498 -113.2960491 -2.343871299 -2.017871299 -46.53392825
PWPB95 -1305.258767 -1191.879864 -113.2957172 -2.263550789 -1.937550789 -44.681665
B3LYP-D3(BJ) -1306.846736 -1193.460863 -113.3110755 -2.035295218 -1.709295218 -39.41788608
B3LYP-D4 -1306.829099 -1193.444594 -113.3109833 -2.000579197 -1.674579197 -38.61730339
B3LYP -1306.71305 -1193.34303 -113.3103477 -1.623736953 -1.297736953 -29.92698211
PBE0 -1306.828955 -1193.524534 -113.2310197 -1.997280784 -1.671280784 -38.54123904
R2SCAN0 -1306.822109 -1193.461035 -113.2803062 -2.197761086 -1.871761086 -43.16449523
SCAN0 -1306.730149 -1193.367917 -113.2889399 -1.994327977 -1.668327977 -38.47314465
M06 -1307.143993 -1193.772441 -113.3088975 -1.704861915 -1.378861915 -31.79779673
MN15 error error -113.304667 #VALUE! #VALUE! #VALUE!
PWPB95 D4 -1305.773859 -1192.388853 -113.3078275 -2.100087022 -1.774087022 -40.91204342
PWPB95 -1305.760942 -1192.379219 -113.2957172 -2.3402638 -2.0142638 -46.45073607
R2SCAN0 -1306.855674 -1193.501377 -113.285907 -1.860946472 -1.534946472 -35.39724709
SCAN0 -1306.766073 -1193.399823 -113.2948917 -1.941713495 -1.615713495 -37.25980735
TPSS -1307.056197 -1193.60716 -113.3802364 -1.872120731 -1.546120731 -35.65493556
TPSSh -1306.822915 -1193.386111 -113.3651449 -1.949888753 -1.623888753 -37.44833614
TPSS0-D4 -1306.58189 -1193.161494 -113.3438373 -2.083233109 -1.757233109 -40.52337699
wB97M-V WAIT -1192.651556 -113.3442127 #VALUE! #VALUE! #VALUE!
B3LYP -1306.742404 -1193.366257 -113.3168517 -1.613450558 -1.287450558 -29.68976857
B3LYP-D3(BJ) -1306.876089 -1193.48409 -113.3175795 -2.025008731 -1.699008731 -39.18067044
B3LYP-D4 -1306.858452 -1193.467821 -113.3174873 -1.990292607 -1.664292607 -38.38008537

虽然做了很多探索(无用功😢,当个笑话罢),但也算成功走流程、复现了文献✌️。

Old is gold? May be for the case?

UMA模型验证

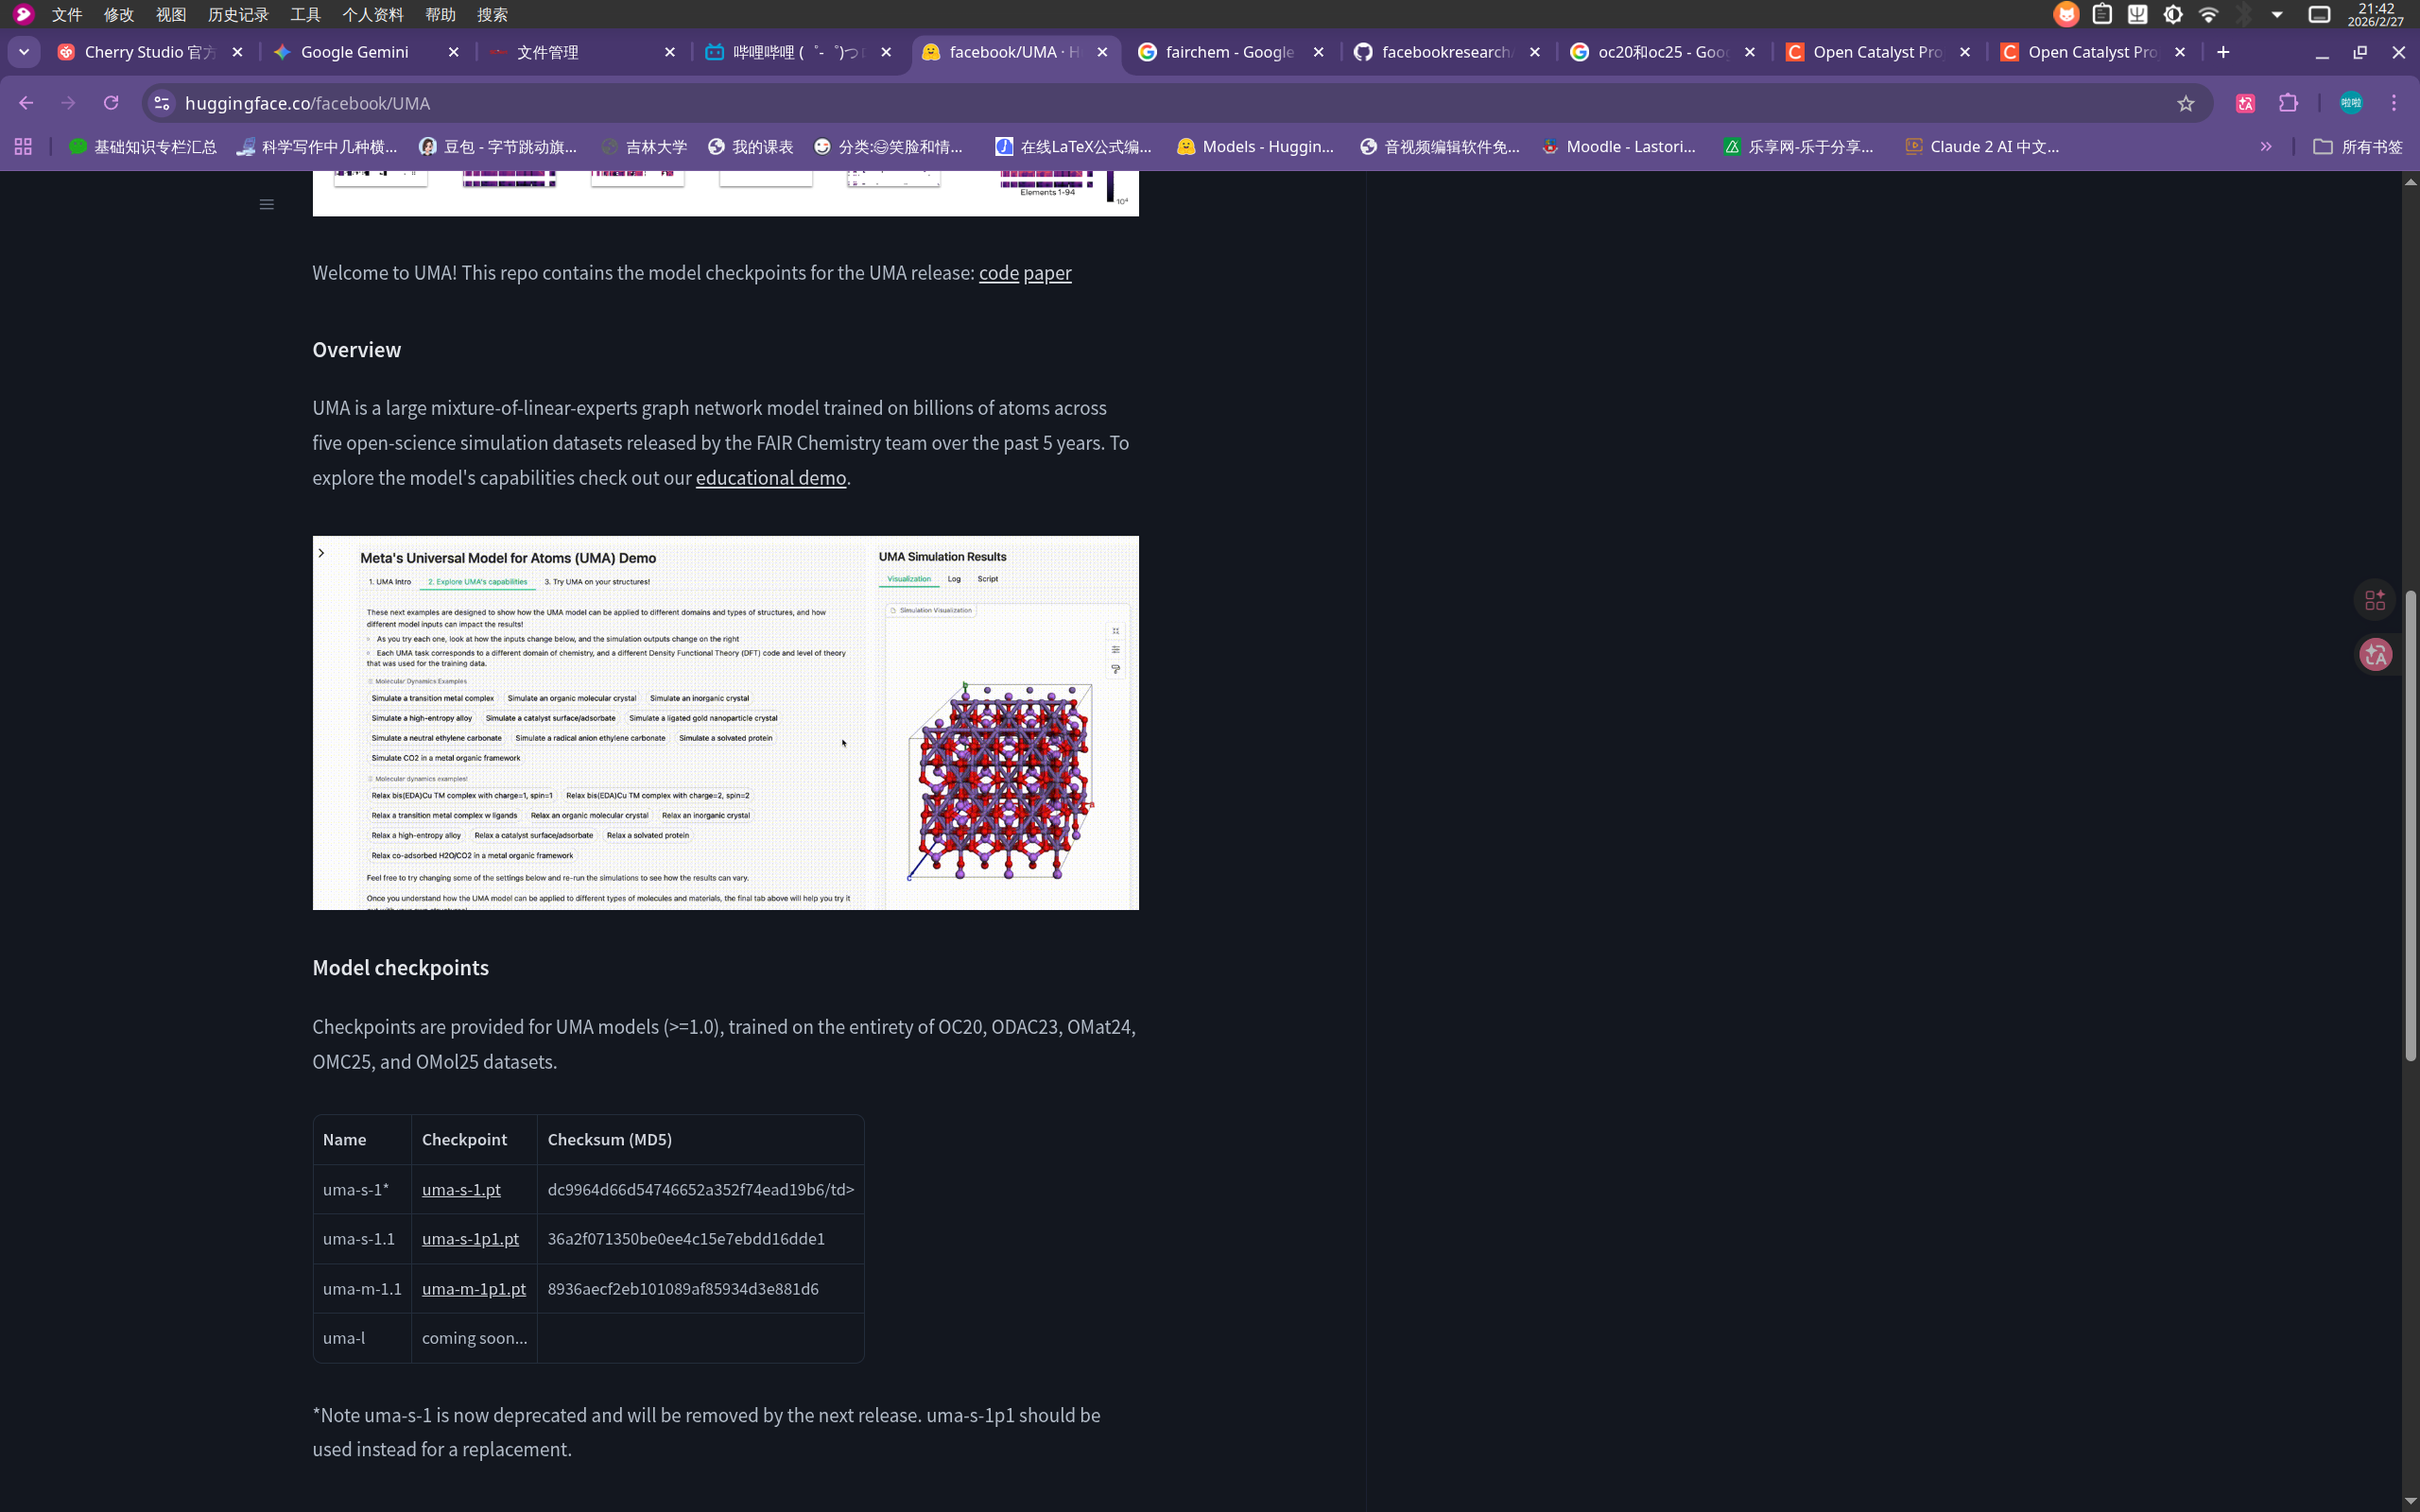
BTW,后面在huggingface上申请了一下Meta家的UMA模型: A Family of Universal Models for Atoms进行推理,尝试计算吸附能:
仓库主页

计算准确度非常不错,使用的uma-m-1p1.pt模型进行推理,所有计算任务在自己的笔记本电脑上完成:

1
2
3
4
5
6
7
8
9
10
11
12
13
14
15
16
17
18
19
20
21
22
23
24
25
26
27
storm@storm ~ $ fastfetch    
        -/oyddmdhs+:.                 storm@storm
    -odNMMMMMMMMNNmhy+-`              -----------
  -yNMMMMMMMMMMMNNNmmdhy+-            OS: Gentoo Linux x86_64
`omMMMMMMMMMMMMNmdmmmmddhhy/`         Host: X16 (1)
omMMMMMMMMMMMNhhyyyohmdddhhhdo`       Kernel: Linux 6.18.12-gentoo-gentoo-dist
.ydMMMMMMMMMMdhs++so/smdddhhhhdm+`    Uptime: 9 mins
oyhdmNMMMMMMMNdyooydmddddhhhhyhNd.    Packages: 1501 (emerge)
 :oyhhdNNMMMMMMMNNNmmdddhhhhhyymMh    Shell: bash 5.3.9
   .:+sydNMMMMMNNNmmmdddhhhhhhmMmy    Display (BOE0A0B): 2560x1600 @ 1.25x in 16", 165 Hz [Built-in]
      /mMMMMMMNNNmmmdddhhhhhmMNhs:    DE: KDE Plasma 6.5.5
   `oNMMMMMMMNNNmmmddddhhdmMNhs+`     WM: KWin (Wayland)
 `sNMMMMMMMMNNNmmmdddddmNMmhs/.       WM Theme: Sweet-Dark-transparent
/NMMMMMMMMNNNNmmmdddmNMNdso:`         Theme: Breeze (WhiteSurDark) [Qt], Breeze-Dark [GTK2], Breeze [GTK3]
+MMMMMMMNNNNNmmmmdmNMNdso/-           Icons: Tela-circle-purple-light [Qt], Tela-circle-purple-light [GTK2/3/4]
yMMNNNNNNNmmmmmNNMmhs+/-`             Font: Noto Sans (10pt) [Qt], Noto Sans (10pt) [GTK2/3/4]
/hMMNNNNNNNNMNdhs++/-`                Cursor: Oxygen_White (24px)
`/ohdmmddhys+++/:.`                   Terminal: konsole 25.8.3
 `-//////:--.                         CPU: AMD Ryzen 7 7840HS (16) @ 5.14 GHz
                                      GPU: AMD Radeon 780M Graphics [Integrated]
                                      Memory: 5.81 GiB / 30.52 GiB (19%)
                                      Swap: 0 B / 16.00 GiB (0%)
                                      Disk (/): 200.38 GiB / 234.00 GiB (86%) - btrfs
                                      Disk (/run/media/storm/Data): 593.09 GiB / 701.87 GiB (85%) - ntfs3
                                      Local IP (wlp2s0): 192.168.2.135/24
                                      Battery (BASE-BAT): 99% [AC Connected]
                                      Locale: zh_CN.UTF-8

尽管有的预设明显不合理,但还是分别是用了如下预设进行吸附能的计算并统计时间:

  • oc20: use this for catalysis
  • omat: use this for inorganic materials
  • omol: use this for molecules
  • odac: use this for MOFs
  • omc: use this for molecular crystals
    完整的oc20预设计算日志如下:
1
2
3
4
5
6
7
8
9
10
11
12
13
14
15
16
17
18
19
20
21
22
23
24
25
26
27
28
29
30
31
32
33
34
35
36
37
38
39
40
41
42
43
44
45
46
47
48
49
50
51
52
53
54
55
56
57
58
59
60
61
62
63
64
65
66
67
68
69
70
71
72
73
74
75
76
77
78
79
80
81
82
83
84
85
86
87
88
89
90
91
92
93
94
95
96
97
98
99
100
101
102
103
104
105
106
107
108
109
110
111
112
113
114
115
116
117
118
119
120
121
122
123
124
125
126
127
128
129
(fairchem) storm@storm ~/claudecode/fairchem/uma/temp $ time python ../examples/adsorption_energy.py --adsorbed ads_POSCAR --gas CO_POSCAR --surface surfac  
e_POSCAR --model ../uma-m-1p1.pt --task oc20
============================================================
ADSORPTION ENERGY CALCULATION
============================================================

1. Calculating adsorbed system energy...
System: COPt16
Atoms: 18
Loading model: ../uma-m-1p1.pt

--------------------------------------------------------------------------------
SINGLE POINT CALCULATION
--------------------------------------------------------------------------------
 Cell: 5.5492 x 5.5492 x 26.7964 Å
 Cell: 5.5492 x 5.5492 x 26.7964 Å
 PBC: [ True  True  True]
 Volume: 714.61 ų
WARNING:root:If 'dataset_list' is provided in the config, the code assumes that each dataset maps to itself. Please use 'dataset_mapping' as 'dataset_list'
is deprecated and will be removed in the future.
 Calculating energy and forces...
 Calculating stress...
 Energy: -98.817862 eV
 Calculation completed in 1.50 s
 OUTCAR written to: results/OUTCAR
 JSON results written to: results/uma_results.json
 CONTCAR written to: results/CONTCAR

================================================================================
SUMMARY
================================================================================
Total energy:         -98.81786186 eV
Energy per atom:       -5.48988121 eV/atom
Max force:              0.52008080 eV/Å
RMS force:              0.21199445 eV/Å
Pressure:               1.96439230 GPa
Calculation time:             1.50 s
================================================================================
  Energy: -98.817862 eV

2. Calculating gas molecule energy...
System: CO
Atoms: 2
Loading model: ../uma-m-1p1.pt

--------------------------------------------------------------------------------
SINGLE POINT CALCULATION
--------------------------------------------------------------------------------
 Cell: 17.0000 x 17.0000 x 17.0000 Å
 Cell: 17.0000 x 17.0000 x 17.0000 Å
 PBC: [ True  True  True]
 Volume: 4913.00 ų
WARNING:root:If 'dataset_list' is provided in the config, the code assumes that each dataset maps to itself. Please use 'dataset_mapping' as 'dataset_list'
is deprecated and will be removed in the future.
 Calculating energy and forces...
 Calculating stress...
 Energy: -14.437472 eV
 Calculation completed in 0.60 s
 OUTCAR written to: results/OUTCAR
 JSON results written to: results/uma_results.json
 CONTCAR written to: results/CONTCAR

================================================================================
SUMMARY
================================================================================
Total energy:         -14.43747178 eV
Energy per atom:       -7.21873589 eV/atom
Max force:              0.57697660 eV/Å
RMS force:              0.57697660 eV/Å
Pressure:               0.00717079 GPa
Calculation time:             0.60 s
================================================================================
  Energy: -14.437472 eV

3. Calculating clean surface energy...
System: Pt16
Atoms: 16
Loading model: ../uma-m-1p1.pt

--------------------------------------------------------------------------------
SINGLE POINT CALCULATION
--------------------------------------------------------------------------------
 Cell: 5.5492 x 5.5492 x 26.7964 Å
 Cell: 5.5492 x 5.5492 x 26.7964 Å
 PBC: [ True  True  True]
 Volume: 714.61 ų
WARNING:root:If 'dataset_list' is provided in the config, the code assumes that each dataset maps to itself. Please use 'dataset_mapping' as 'dataset_list'
is deprecated and will be removed in the future.
 Calculating energy and forces...
 Calculating stress...
 Energy: -83.144463 eV
 Calculation completed in 1.49 s
 OUTCAR written to: results/OUTCAR
 JSON results written to: results/uma_results.json
 CONTCAR written to: results/CONTCAR

================================================================================
SUMMARY
================================================================================
Total energy:         -83.14446262 eV
Energy per atom:       -5.19652891 eV/atom
Max force:              0.41771099 eV/Å
RMS force:              0.21009526 eV/Å
Pressure:               1.22113061 GPa
Calculation time:             1.49 s
================================================================================
  Energy: -83.144463 eV

------------------------------------------------------------
Adsorption Energy: -1.235927 eV
============================================================

============================================================
CALCULATION COMPLETE
============================================================

Energy Components:
 Adsorbed system:    -98.817862 eV
 Gas molecule:       -14.437472 eV
 Clean surface:      -83.144463 eV

Adsorption Energy:
 E_ads =    -1.235927 eV
 E_ads =     -28.5011 kcal/mol
 E_ads =    -119.2485 kJ/mol

real    0m57.502s
user    1m14.811s
sys     0m47.895s

omatomolodacomc的计算结果分别如下:

1
2
3
4
5
6
7
8
9
10
11
12
13
14
15
16
17
18
19
20
21
22
23
24
25
26
27
28
29
30
31
32
33
================================================================================  
SUMMARY FOR omat
================================================================================
Total energy:         -93.03783162 eV
Energy per atom:       -5.81486448 eV/atom
Max force:              0.24742778 eV/Å
RMS force:              0.12906978 eV/Å
Pressure:              -0.36038849 GPa
Calculation time:             1.21 s
================================================================================
  Energy: -93.037832 eV

------------------------------------------------------------
Adsorption Energy: -1.760454 eV
============================================================

============================================================
CALCULATION COMPLETE
============================================================

Energy Components:
 Adsorbed system:   -109.462288 eV
 Gas molecule:       -14.664002 eV
 Clean surface:      -93.037832 eV

Adsorption Energy:
 E_ads =    -1.760454 eV
 E_ads =     -40.5969 kcal/mol
 E_ads =    -169.8574 kJ/mol

real    0m49.194s
user    1m11.338s
sys     0m42.796s
1
2
3
4
5
6
7
8
9
10
11
12
13
14
15
16
17
18
19
20
21
22
23
24
25
26
27
28
29
30
31
32
33
================================================================================  
SUMMARY FOR omol
================================================================================
Total energy:         -85.15865324 eV
Energy per atom:       -5.32241583 eV/atom
Max force:              0.35174352 eV/Å
RMS force:              0.18068850 eV/Å
Pressure:               0.46252662 GPa
Calculation time:             1.18 s
================================================================================
  Energy: -85.158653 eV

------------------------------------------------------------
Adsorption Energy: -3.437631 eV
============================================================

============================================================
CALCULATION COMPLETE
============================================================

Energy Components:
 Adsorbed system:   -103.436992 eV
 Gas molecule:       -14.840708 eV
 Clean surface:      -85.158653 eV

Adsorption Energy:
 E_ads =    -3.437631 eV
 E_ads =     -79.2735 kcal/mol
 E_ads =    -331.6799 kJ/mol

real    0m49.001s
user    1m9.737s
sys     0m42.362s
1
2
3
4
5
6
7
8
9
10
11
12
13
14
15
16
17
18
19
20
21
22
23
24
25
26
27
28
29
30
31
32
33
================================================================================  
SUMMARY FOR odac
================================================================================
Total energy:         -85.15865324 eV
Energy per atom:       -5.32241583 eV/atom
Max force:              0.35174355 eV/Å
RMS force:              0.18068850 eV/Å
Pressure:               0.46252671 GPa
Calculation time:             1.24 s
================================================================================
  Energy: -85.158653 eV

------------------------------------------------------------
Adsorption Energy: -3.437631 eV
============================================================

============================================================
CALCULATION COMPLETE
============================================================

Energy Components:
 Adsorbed system:   -103.436992 eV
 Gas molecule:       -14.840708 eV
 Clean surface:      -85.158653 eV

Adsorption Energy:
 E_ads =    -3.437631 eV
 E_ads =     -79.2735 kcal/mol
 E_ads =    -331.6799 kJ/mol

real    0m49.999s
user    1m12.139s
sys     0m42.648s
1
2
3
4
5
6
7
8
9
10
11
12
13
14
15
16
17
18
19
20
21
22
23
24
25
26
27
28
29
30
31
32
33
================================================================================  
SUMMARY FOR omc
================================================================================
Total energy:         -94.23304826 eV
Energy per atom:       -5.88956552 eV/atom
Max force:              0.35484159 eV/Å
RMS force:              0.17868795 eV/Å
Pressure:               0.27917987 GPa
Calculation time:             1.42 s
================================================================================
  Energy: -94.233048 eV

------------------------------------------------------------
Adsorption Energy: -4.091944 eV
============================================================

============================================================
CALCULATION COMPLETE
============================================================

Energy Components:
 Adsorbed system:   -113.270863 eV
 Gas molecule:       -14.945870 eV
 Clean surface:      -94.233048 eV

Adsorption Energy:
 E_ads =    -4.091944 eV
 E_ads =     -94.3623 kcal/mol
 E_ads =    -394.8112 kJ/mol

real    0m49.479s
user    1m12.847s
sys     0m44.418s

术业有专攻,适合表面催化的oc20预设计算出得吸附能比较准确,并且用时极其短暂,其他预设的计算就相差十万八千里了,但总体的用时差不多,都很短。

部分参考资料:
http://sobereva.com/463
http://sobereva.com/540
http://bbs.keinsci.com/thread-14428-1-1.html
https://www.nature.com/articles/s41467-022-34507-y
https://www.bigbrosci.com/