再出发
沉寂了一段时间,还是下定决心再出发,向前冲吧~
uixs&师姐简单告诉了我以下学习任务:
基础知识:晶体学基础, 空间群、晶格矢量、倒空间、布里渊区等然后了解一下扩散系数、迁移能垒、电导率、Arrhenius公式、MSD(均方位移)计算:结构搭建,一般是分数占据结构,需要用到pymagen、atat等软件,vasp用来计算 opt/ DOS / band /MD,还有lammps软件计算MD以及一下大模型和训练机器学习势函数来计算MD
或多或少也都接触过,谈不上困难,只是我这记忆……
¶倒空间 / 布里渊区——From book “The Oxford Solid State Basics”
¶lattice与cell
Lattice:
- Definition A: a set of points defined as integer sums of primitive(namely principle) lattice(namely translation/basis) vectors.
- 定义A: 由一组线性无关的初基晶格矢量 (Primitive Lattice Vectors, PLV) 的整数组合所定义的一个无限点集。
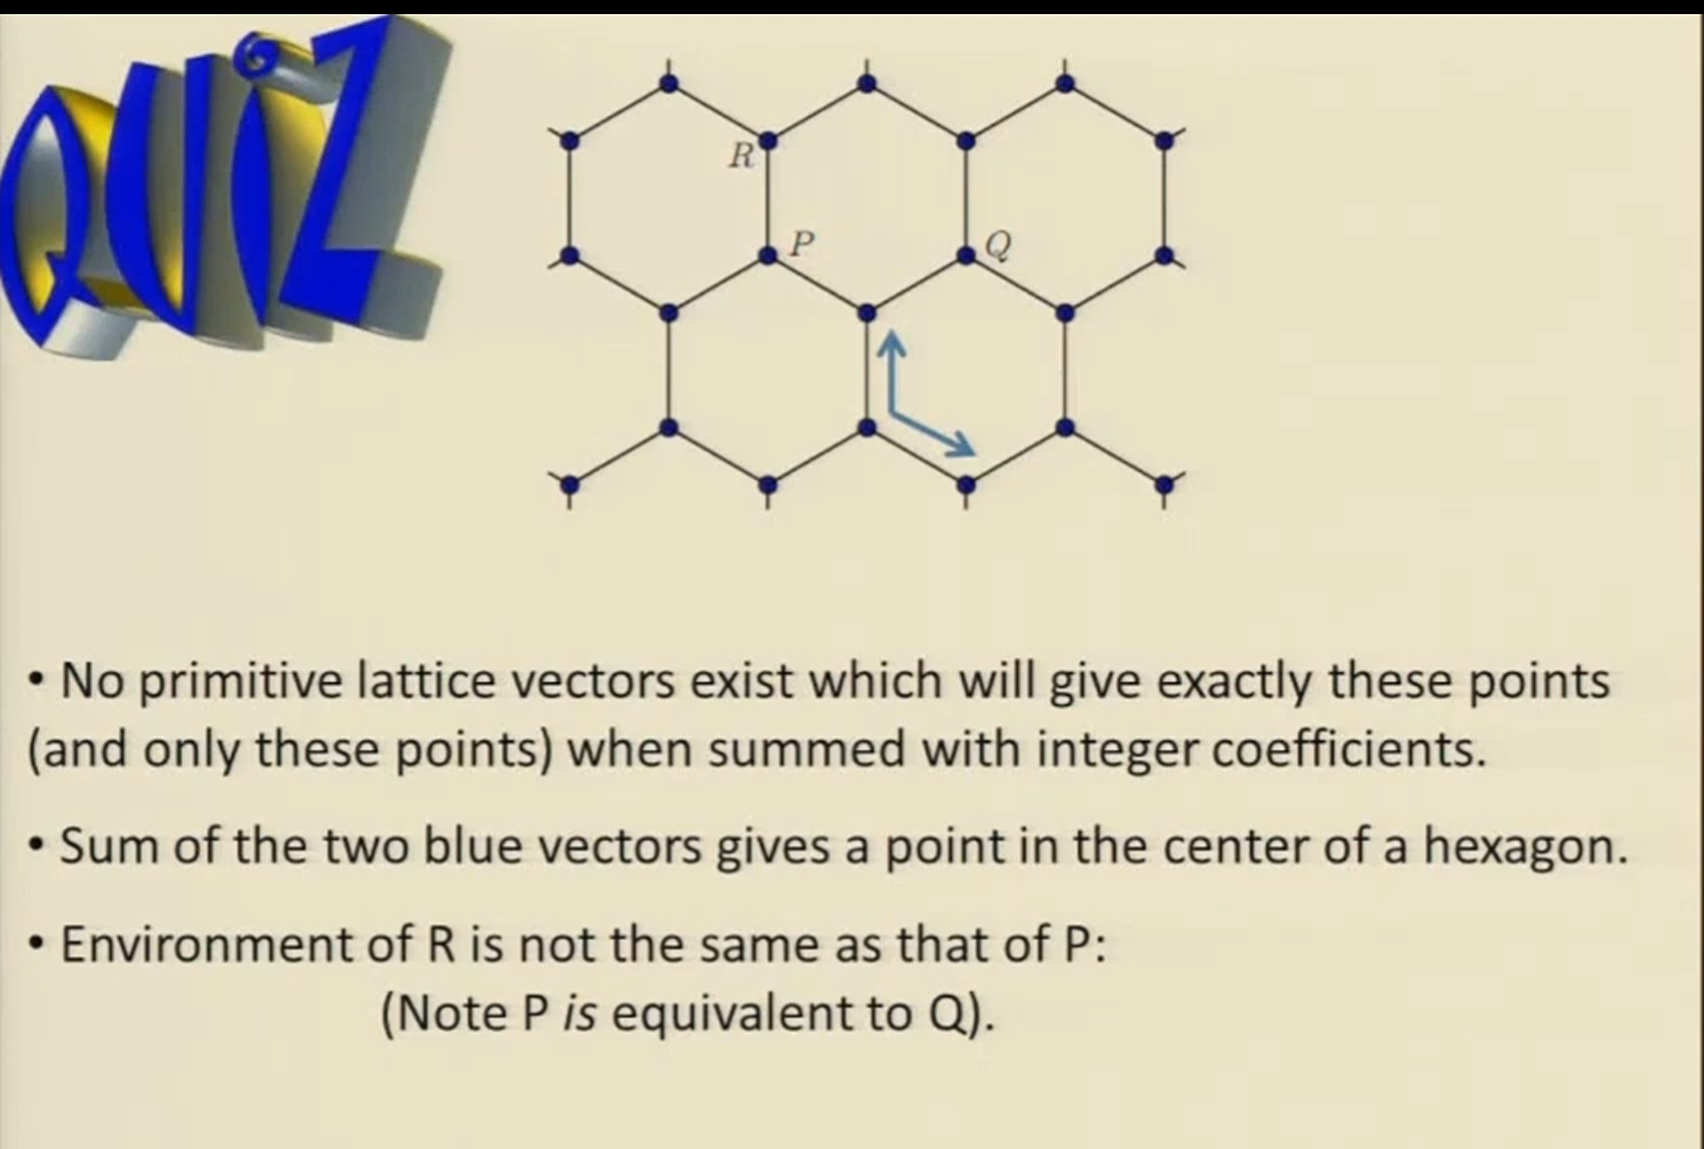
PLV(原始晶格矢量)的选择并不唯一,可以是多种多样,只要不共线且能够遍历每一个point即可,下图是一个小QUIZ:
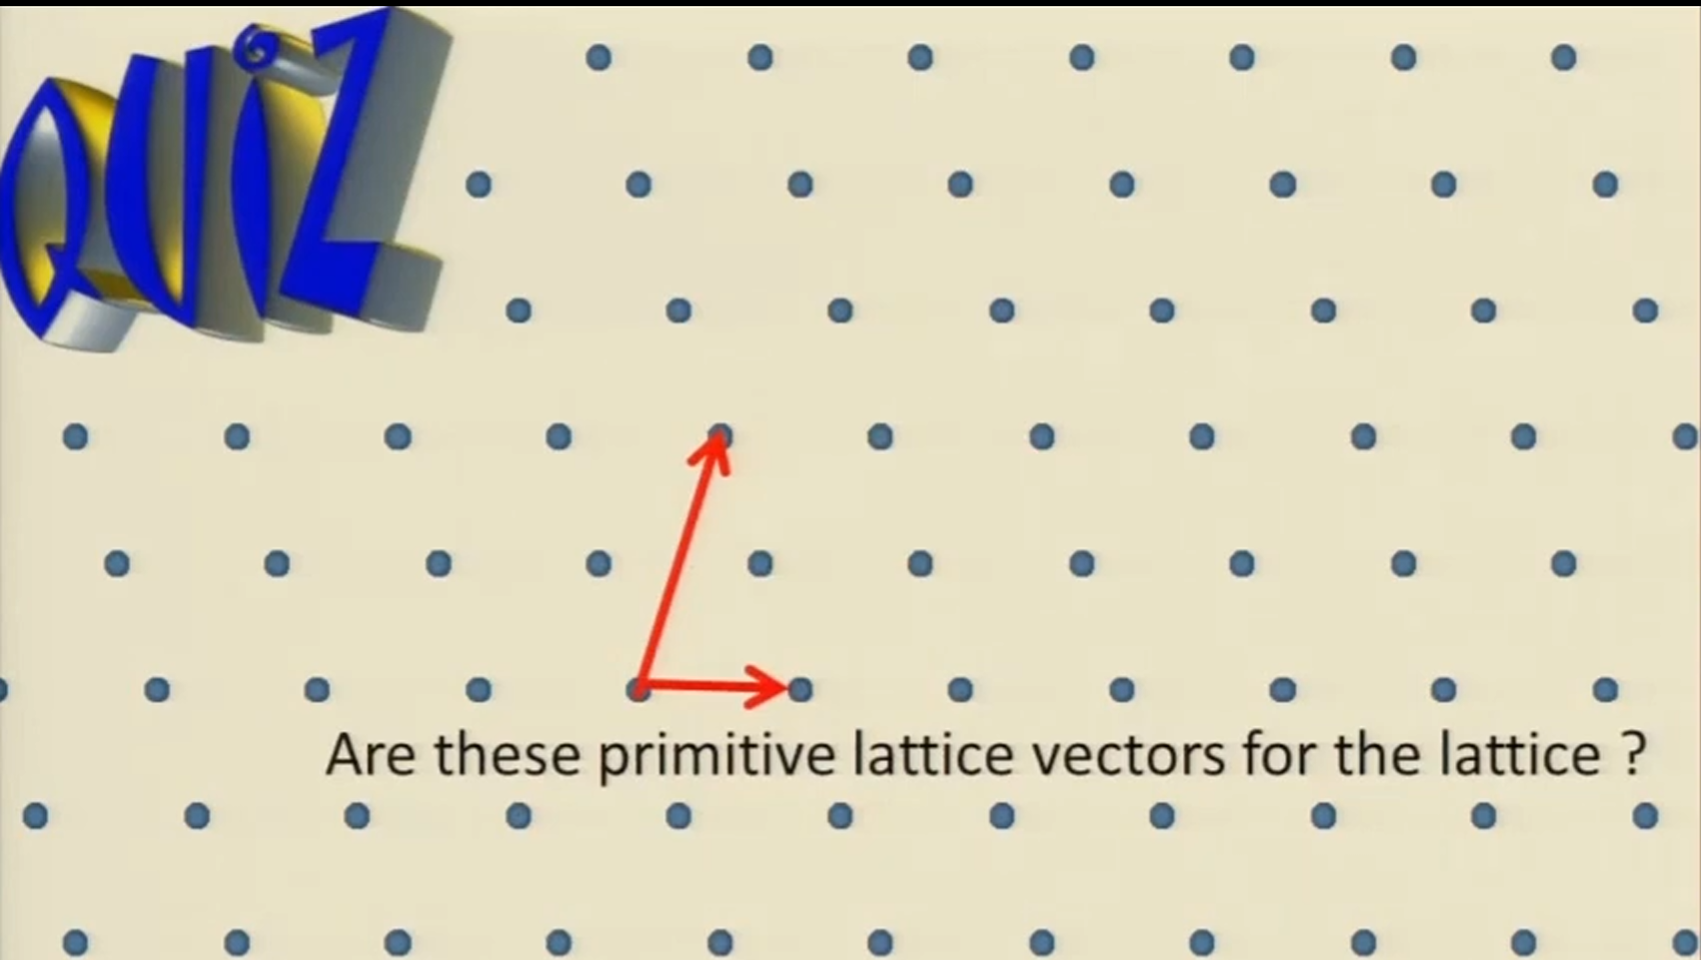
在二维空间中,格点位置矢量为:
在三维空间中:
Lattice的另一种定义:
- Definition B: A set of vectors such that addition of two gives a third.
- 定义B: 一个无限的向量集合,其中任意两个向量相加得到的第三个向量依然属于该集合。
第三种定义:
- Definition C: a lattice look the same viewed from any lattice point.
- 定义C: 格点集合中,从任何一个格点望出去,周围的几何环境完全相同。
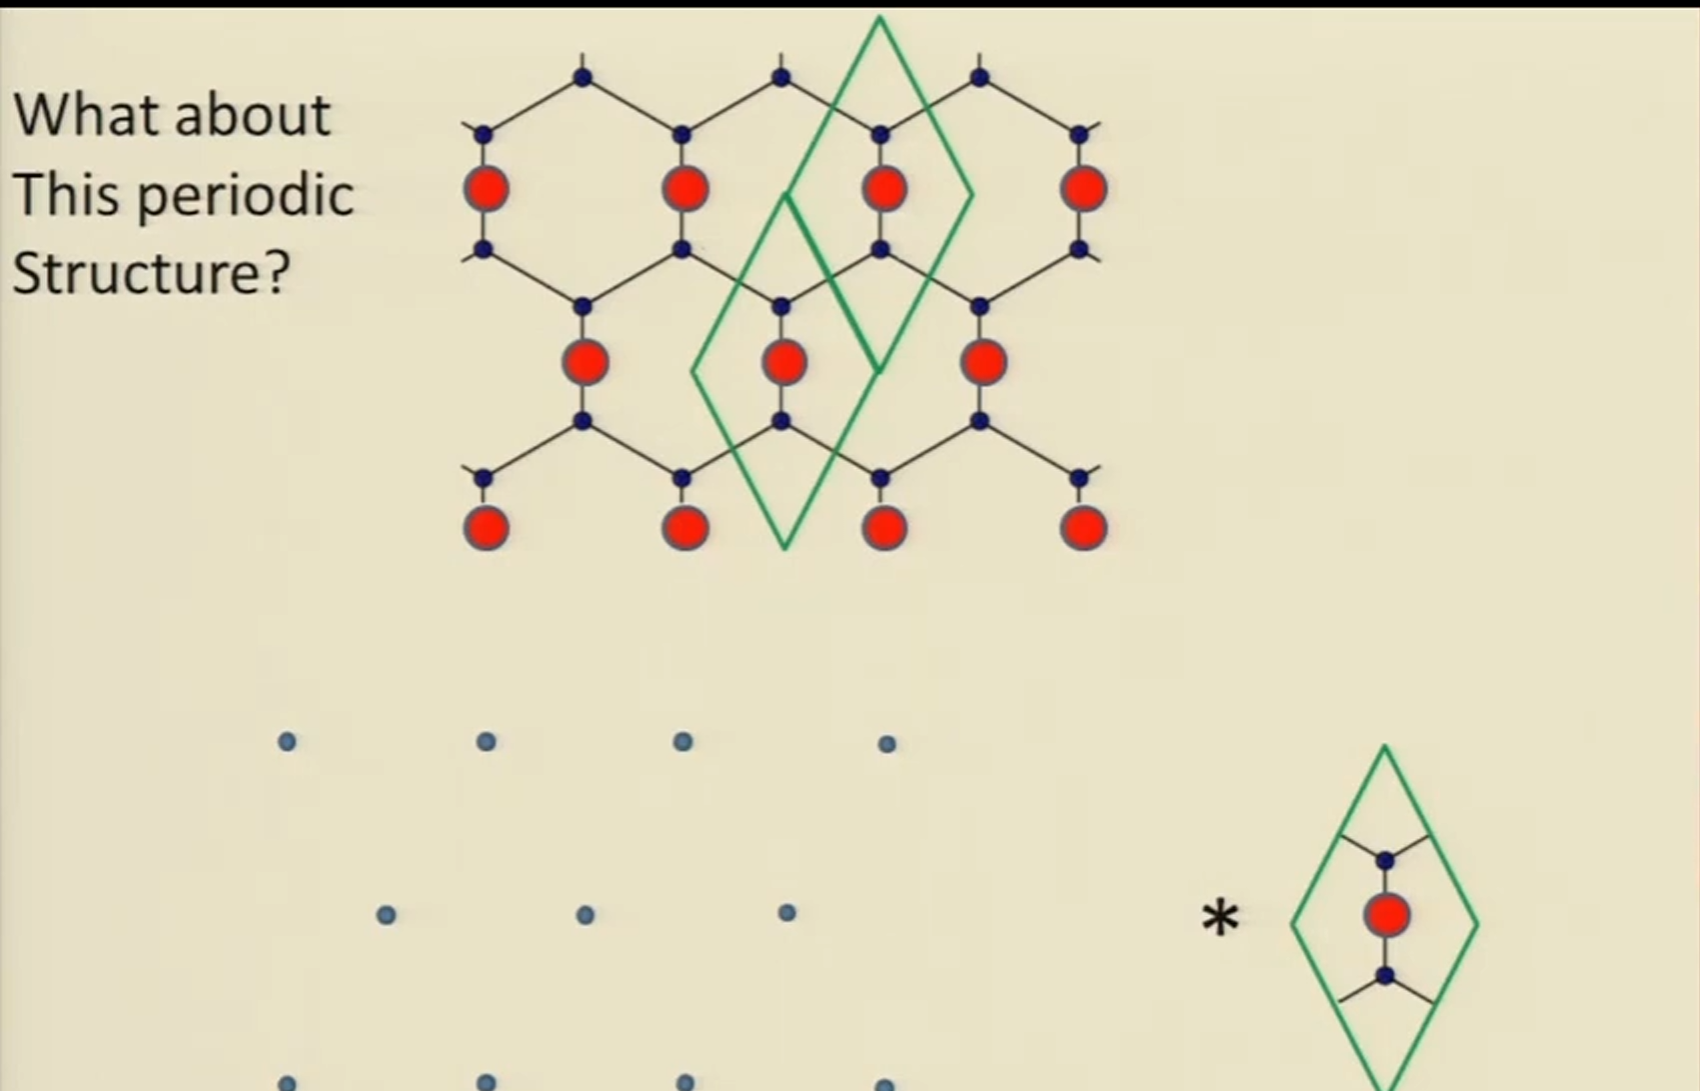
下图不是一个晶格:
¶Unit cell
晶胞(即conventional cell惯用晶胞):空间中的一个区域,当我们将许多相同的单胞无缝堆叠(Tile)在一起时,可以完美填满整个空间并重建整个周期性结构
原始晶胞(即primitive cell原胞):仅包含恰好 1 个格点 (Lattice Point)(而不是原子/离子) 的最小单胞
- primitive cells is not unique!!!选取不唯一
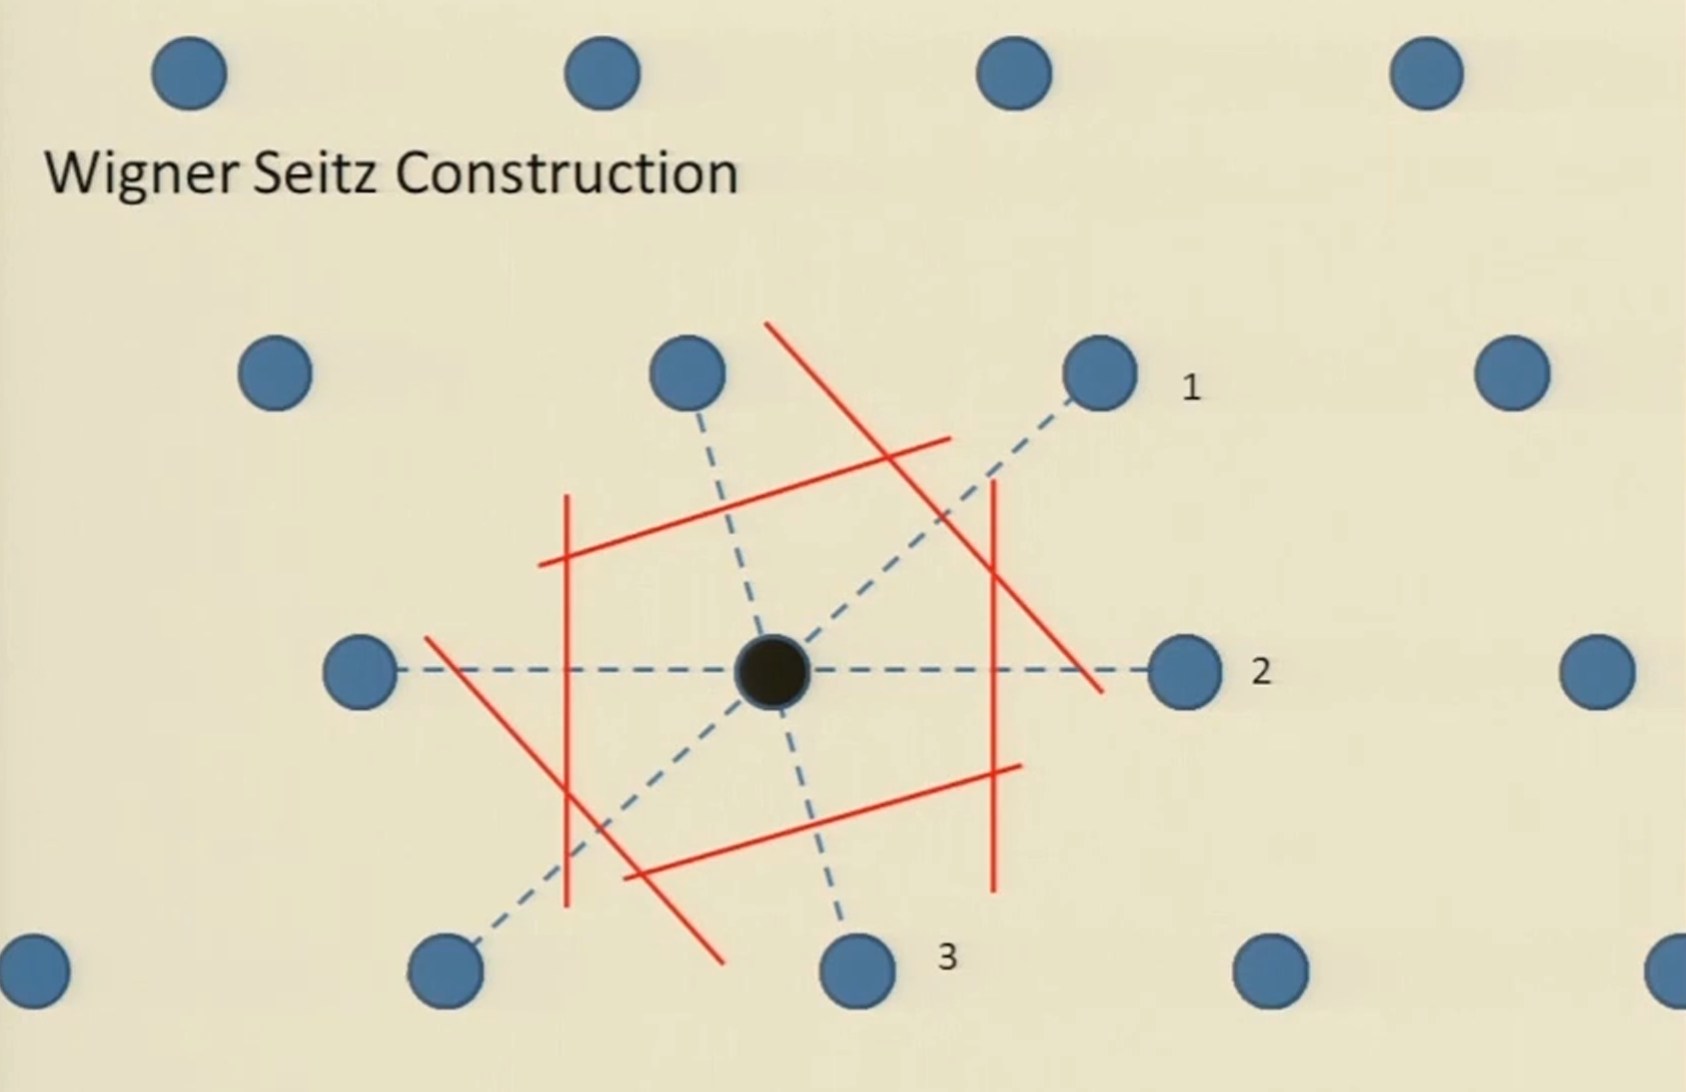
Wigner-Seitz cell:
- The region around a lattice point closer to that lattice point than to any other
Wigner-Seitz construction(几何构筑法): - use perpendicular bisector(使用垂直平分线)
Voronoi cell:
- A Wigner-Seitz cell for a non-lattice collection of points.
- 针对非周期性、无规则散乱点集使用 Wigner-Seitz 构筑法得到的几何区域。
“Basis”:
- A description of objects in the unit cell with respect to our reference lattice point
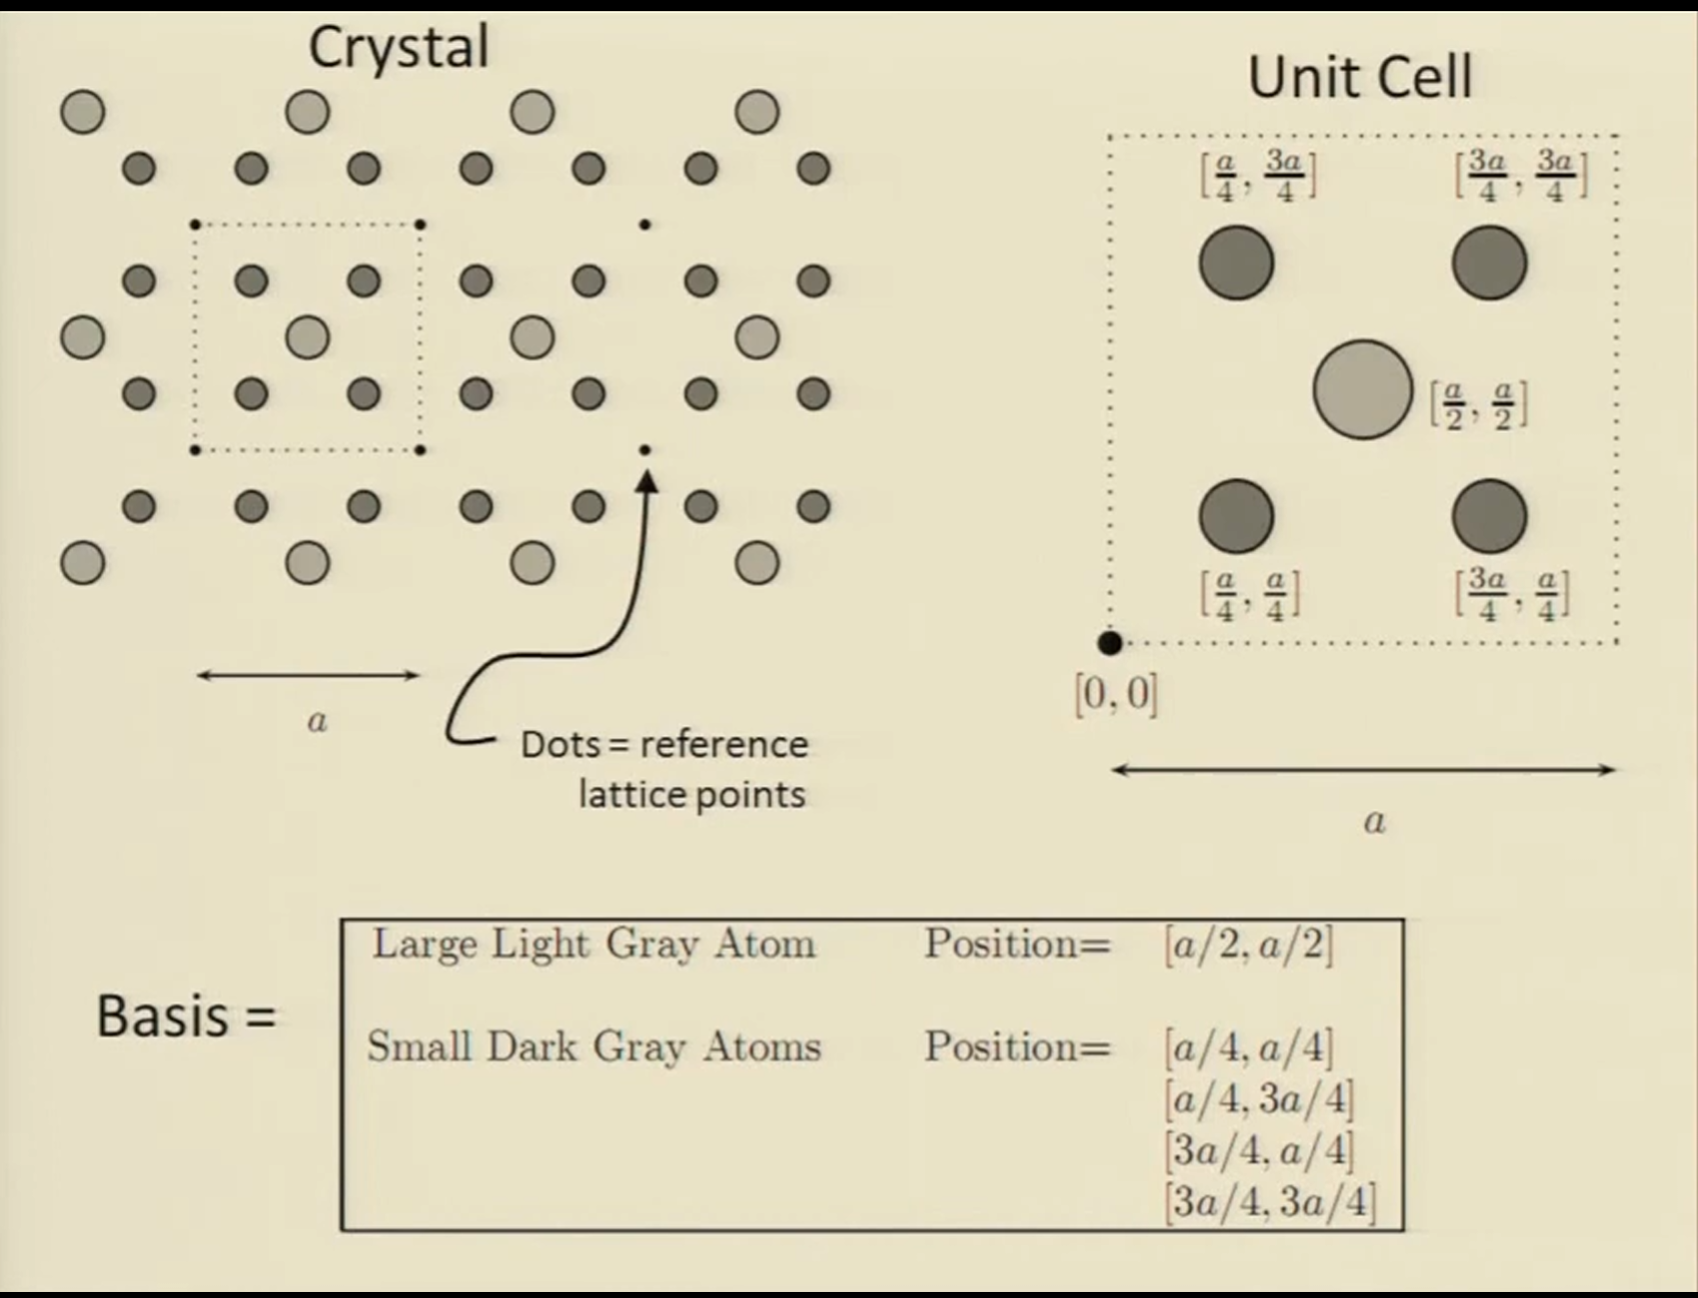
basis,在原胞内,物体相对于我们的参考点阵点的描述,有如下关系:
需要注意的是,lattice point并不一定对应着一个真实的原子或者离子
¶3D unit cell
在晶体学中,lattice point的表达通常形式为:
如果
- 晶向指数
在 FCC (面心立方最密堆积) 中,不同研究视角的参数描述截然不同:
Conventional Unit Cell (惯用单胞 / 结晶学单胞): 一个完美的立方体,边长为
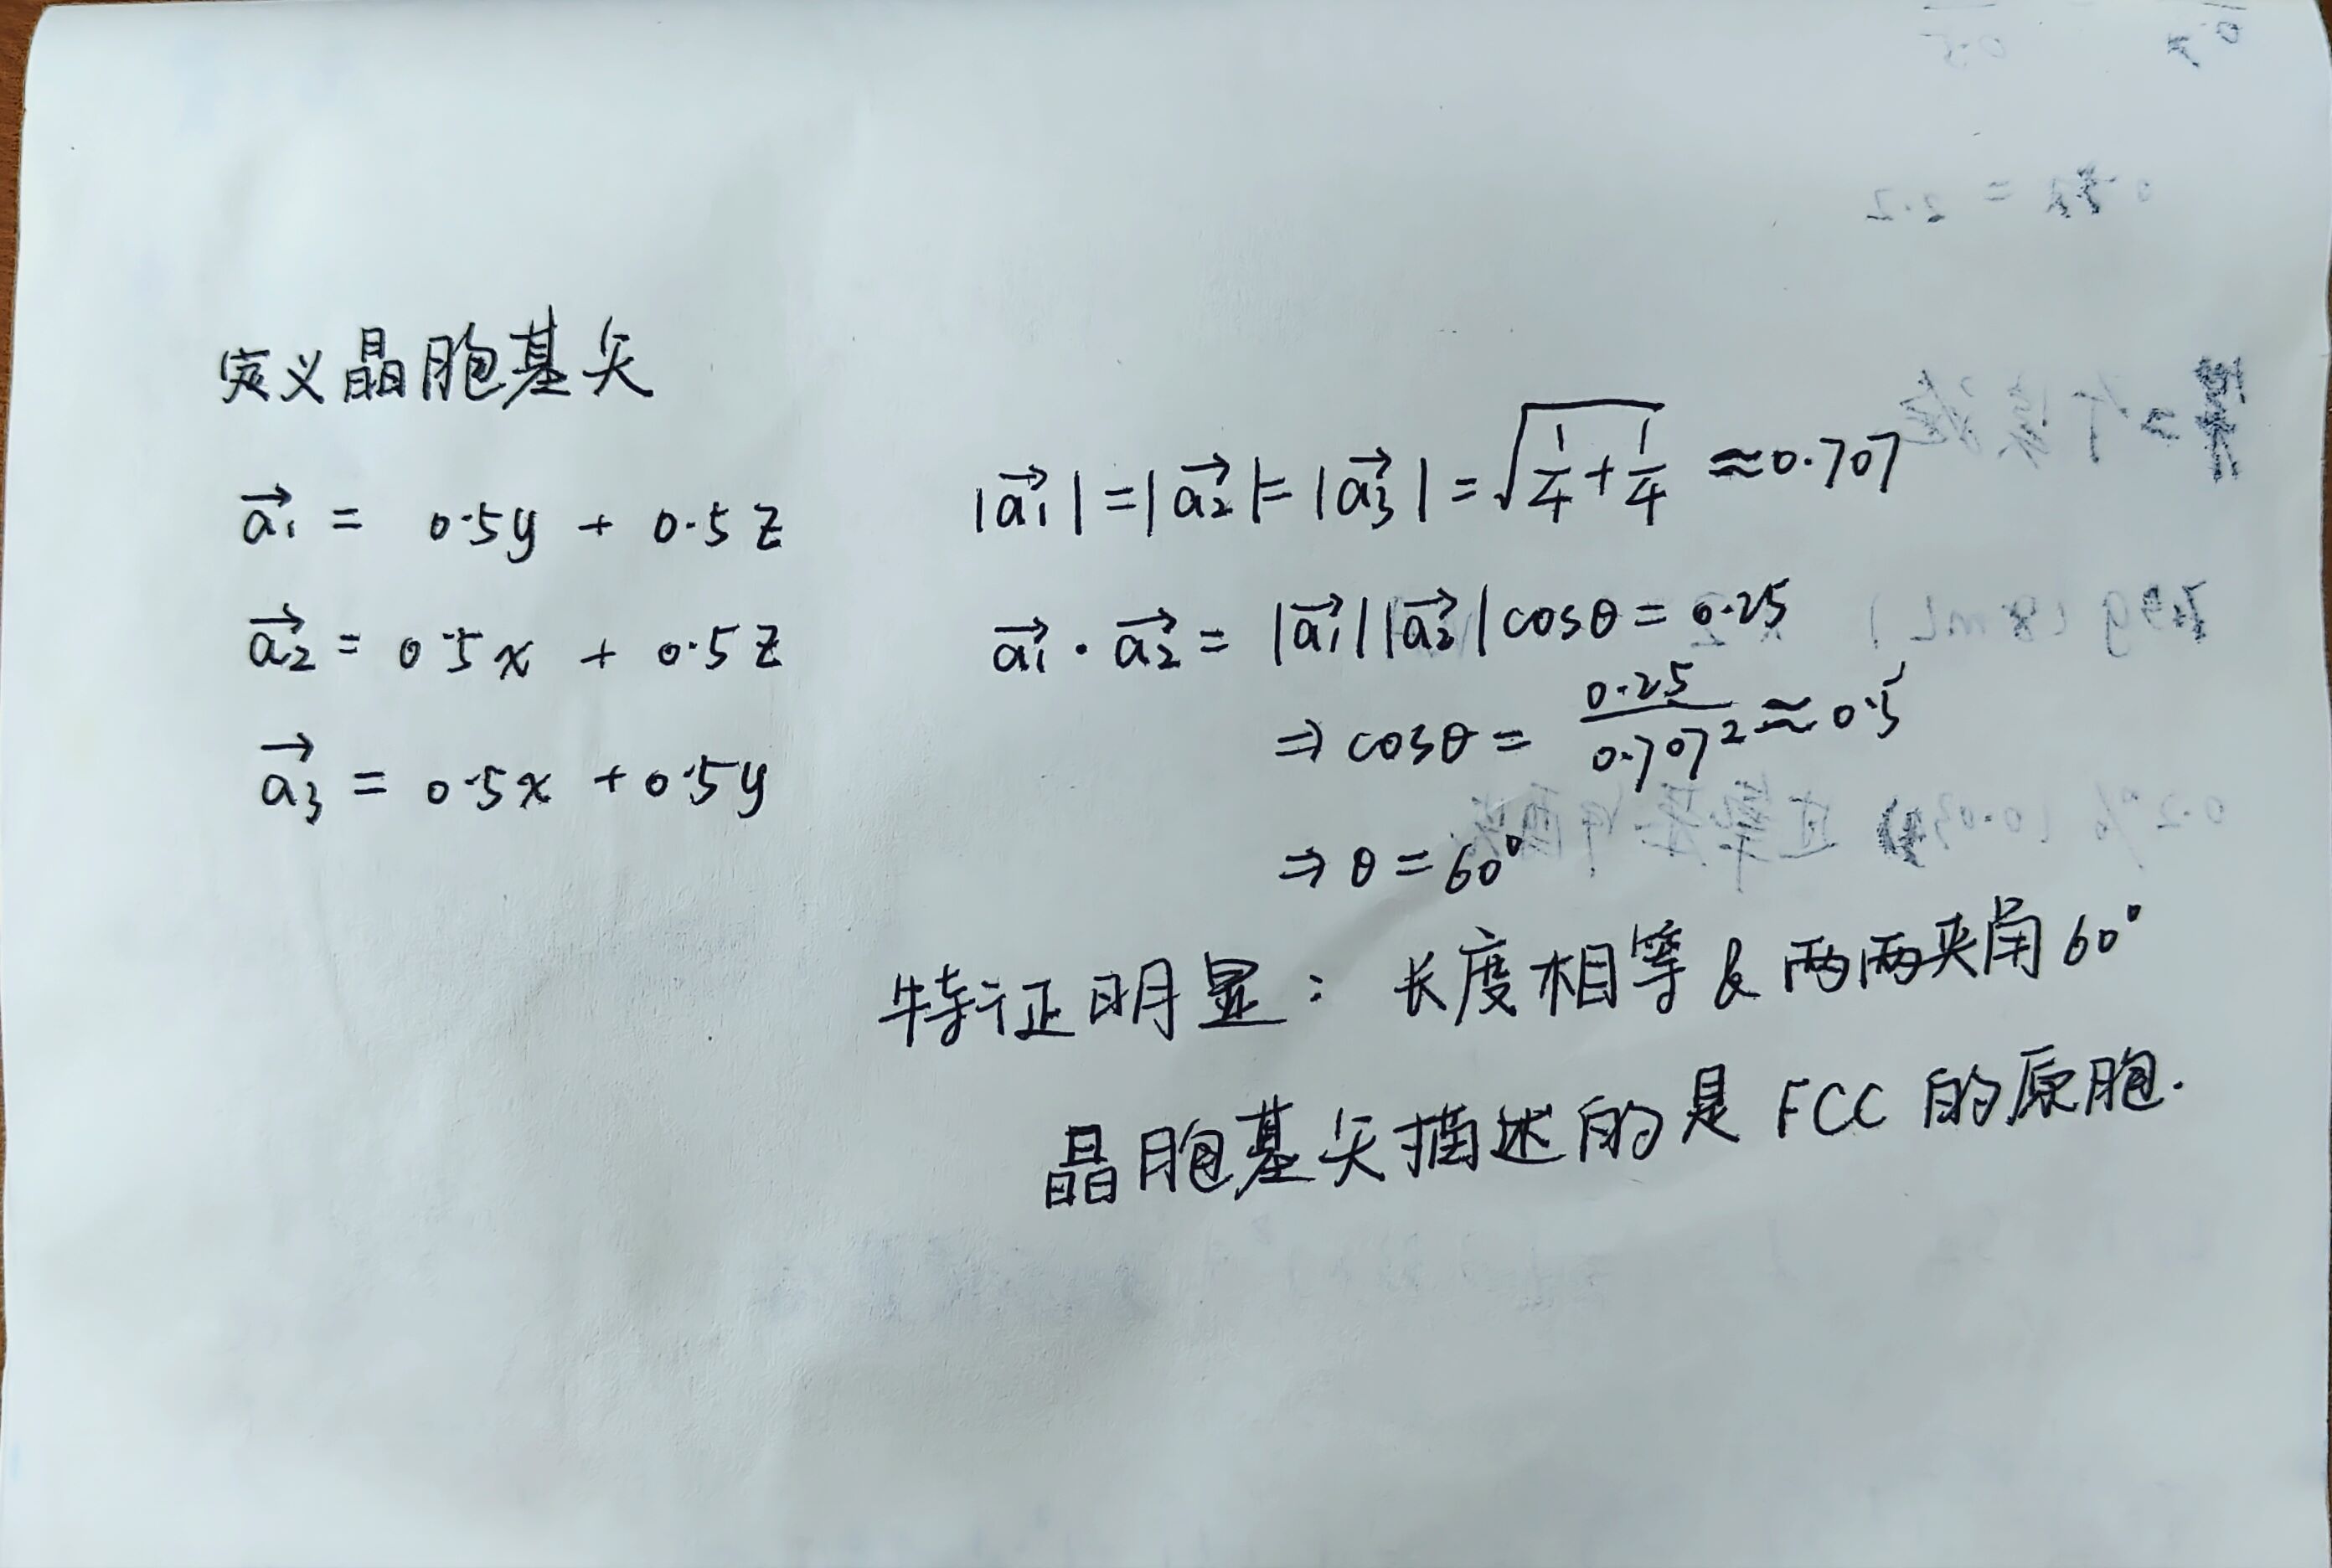
Primitive Unit Cell (初基原胞 / 固体物理学单胞): 物理学家为了数学计算最简化,使用只包含 1 个 格点的原胞。 它的三根初基基矢指向最近的三个面心:
如果在初基基矢坐标系下,FCC 的 Basis 只有 1 个 原子,其坐标在初基原胞的原点:
但如果坚持在 Conventional Cell (惯用直角坐标系) 下描述 FCC 结构,它的 Basis 则必须包含 4 个 等价原子(这正是你视频里记录的四个坐标):
在固体物理中,研究三维晶体必须熟悉这 14 种 Bravais Lattice:
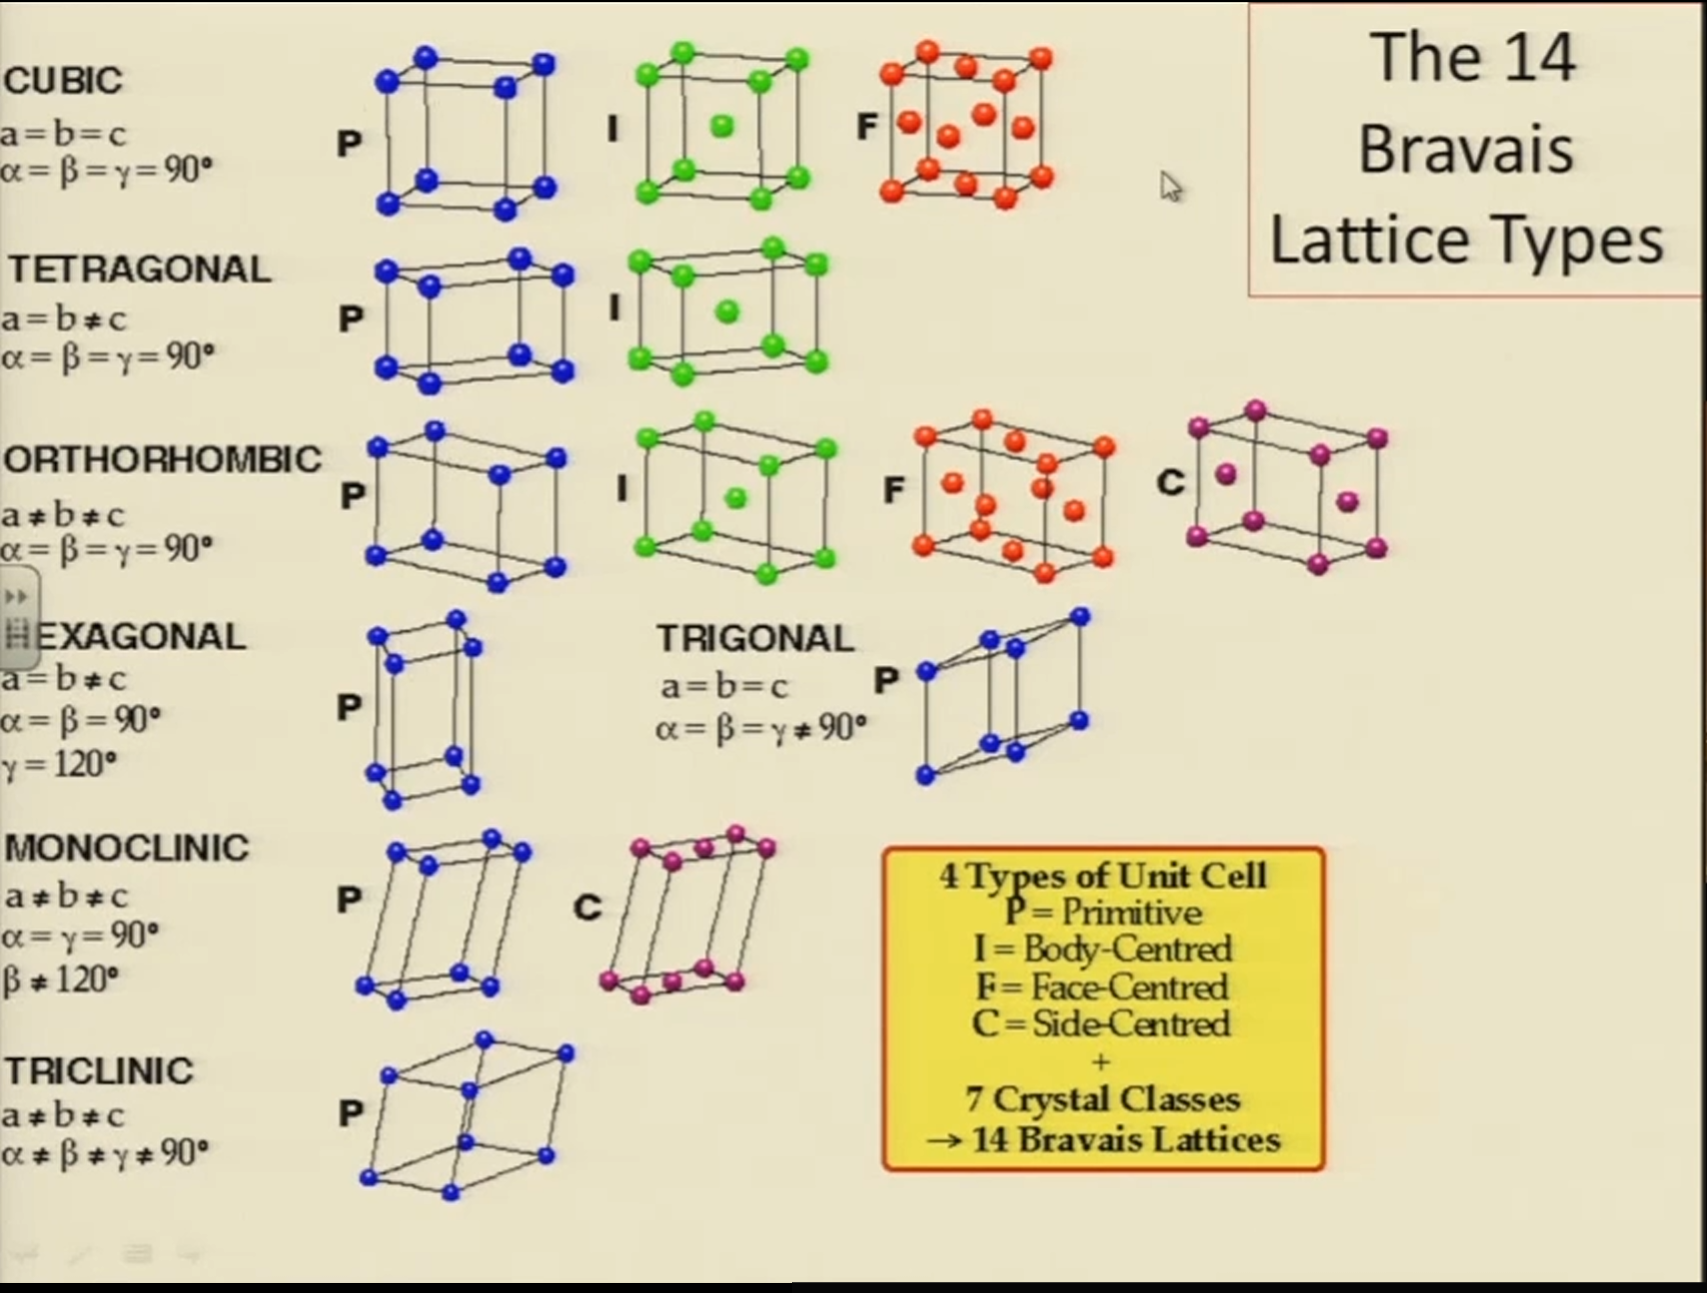
¶Reciprocal space
倒空间(动量空间)是实空间的傅里叶变换。对于一维系统,实空间晶格常数为
即:
在任何维度内,定义倒格子:
Define reciprocal lattice as points
倒格子的初基矢量
具体的三维向量解析表达式(利用叉乘关系)为:
倒格子的对称性互换(Important Aside):
-
FCC 的倒格子是 BCC(初基倒格子基矢构筑出的形状是体心立方)。
-
BCC 的倒格子是 FCC。 (这也是为什么在 VASP 能带计算中,FCC 实空间原胞对应的第一布里渊区形状是 truncated octahedron,即截角八面体,这正是 BCC 晶格的 Wigner-Seitz cell 形状!)
Lattice Plane (晶面) 与 Miller Indices (米勒指数)
-
Lattice Plane (晶面):一个包含至少三个不共线(因而包含无限个)实空间点阵点的平面。
-
Family of Lattice Planes (晶面族):一组等间距、相互平行的晶面,它们合起来恰好无遗漏地包含实空间点阵中的所有格点。
-
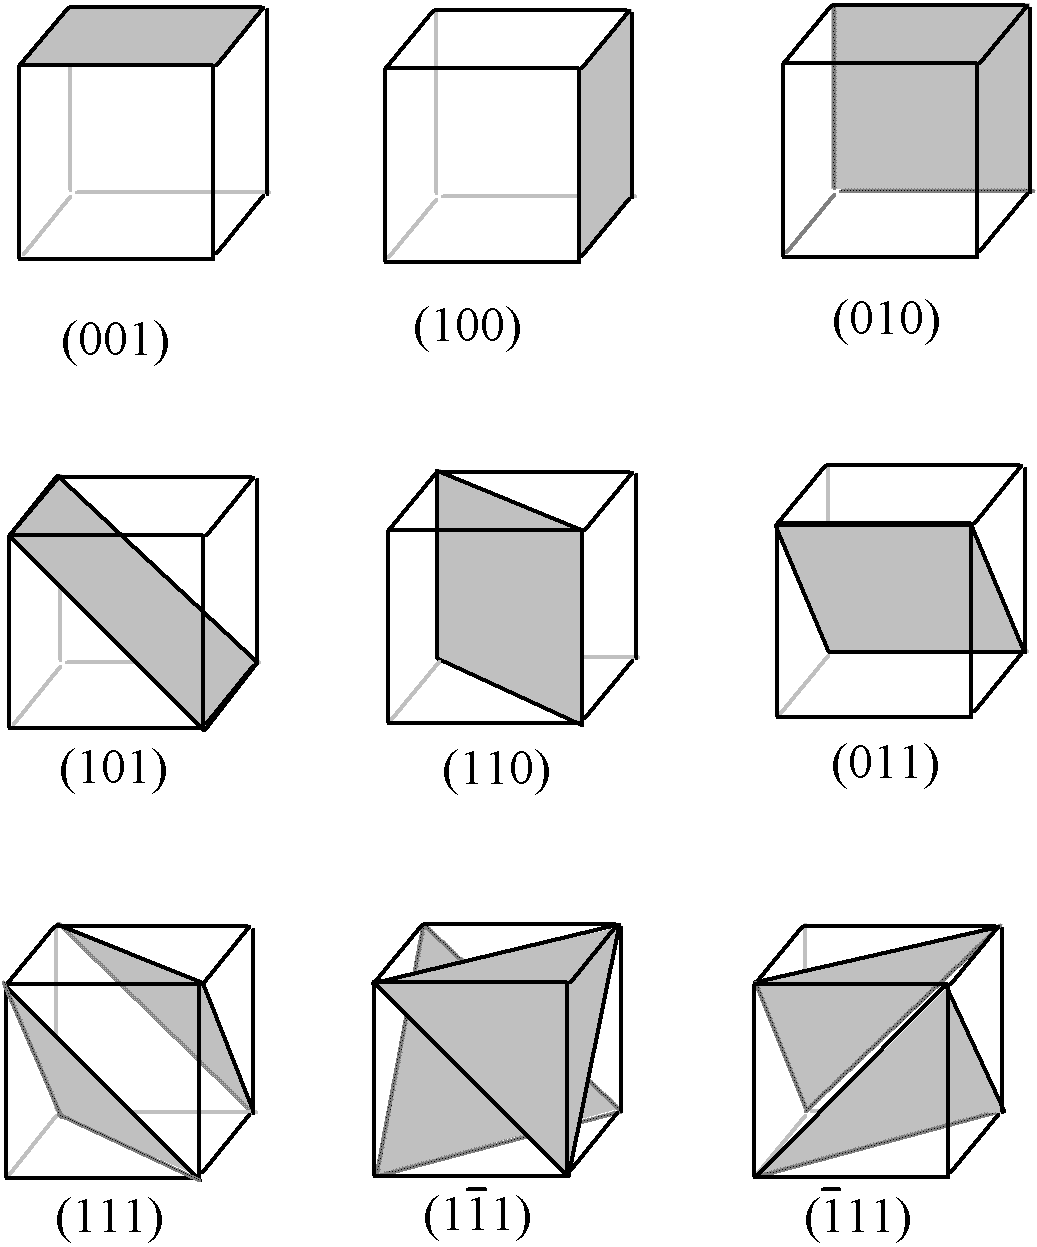
米勒指数
-
定义:由三个互质的整数组成,用来表征一组晶面族。该晶面族在实空间直角坐标轴上的截距之比的倒数比为:
- 每一个米勒指数
-
实空间与倒空间的互对关系 (The Key Claim):
-
晶面族的法线方向,完美对应倒格矢
-
晶面间距
这清晰地体现了倒数关系:
-
实空间里晶面间距很大(原子排得稀),其对应的倒格矢长度
-
实空间里晶面间距很小(原子排得密),其对应的倒格矢长度
在实际学术交流和 VASP 计算中,我们默认使用立方体惯用单胞的基矢来定义
- 倒角立方晶格中的晶面间距通用公式(仅限立方体系),改公式由
Brillouin Zone (布里渊区)
-
定义 1:倒格子空间中的任何初基原胞。
-
定义 2 (First Brillouin Zone / 第一布里渊区): 倒空间里,以倒格矢原点
一些结论: -
第一区是连通的,但第二区及以上是不连通的(由几块“边角料”拼成)。
-
所有布里渊区的体积完全相等。第二区虽然碎成几块,但拼起来的面积/体积和第一区一模一样。
-
布里渊区边界成对出现,且相互平行的边界之间隔着一个倒格矢。
Q&A for myself:
- Does primitive unit cell contain only one atom/particle ?
- Absolutely No, only contain one lattice point instead of atom/particle.
- Does Wigner-Seitz cell is a type of primitive unit cell?
- Yes
¶晶体学:空间群 / Wyckoff / 分数占据
两年前也学过结构化学,不过关于晶体结构部分真的是学得烂到家了😢。
之前在孤立小分子体系,描述对称性、点群用的是Schöflies记号,而在周期性晶体中,用的是Herman-Mauguin(Herman-Mauguin)记号,这点不同 。
H-M空间群符号可根据存在的对称元素,通过以下逻辑推导得出。第一个字母标识点阵的定心类型,称为点阵描述符:
- P:简单(素lattice)
- I:体心
- F:面心
- C:底心C
- B:底心B
- A:底心A
接下来的三个符号表示特定方向上存在的对称元素,这些方向如下:
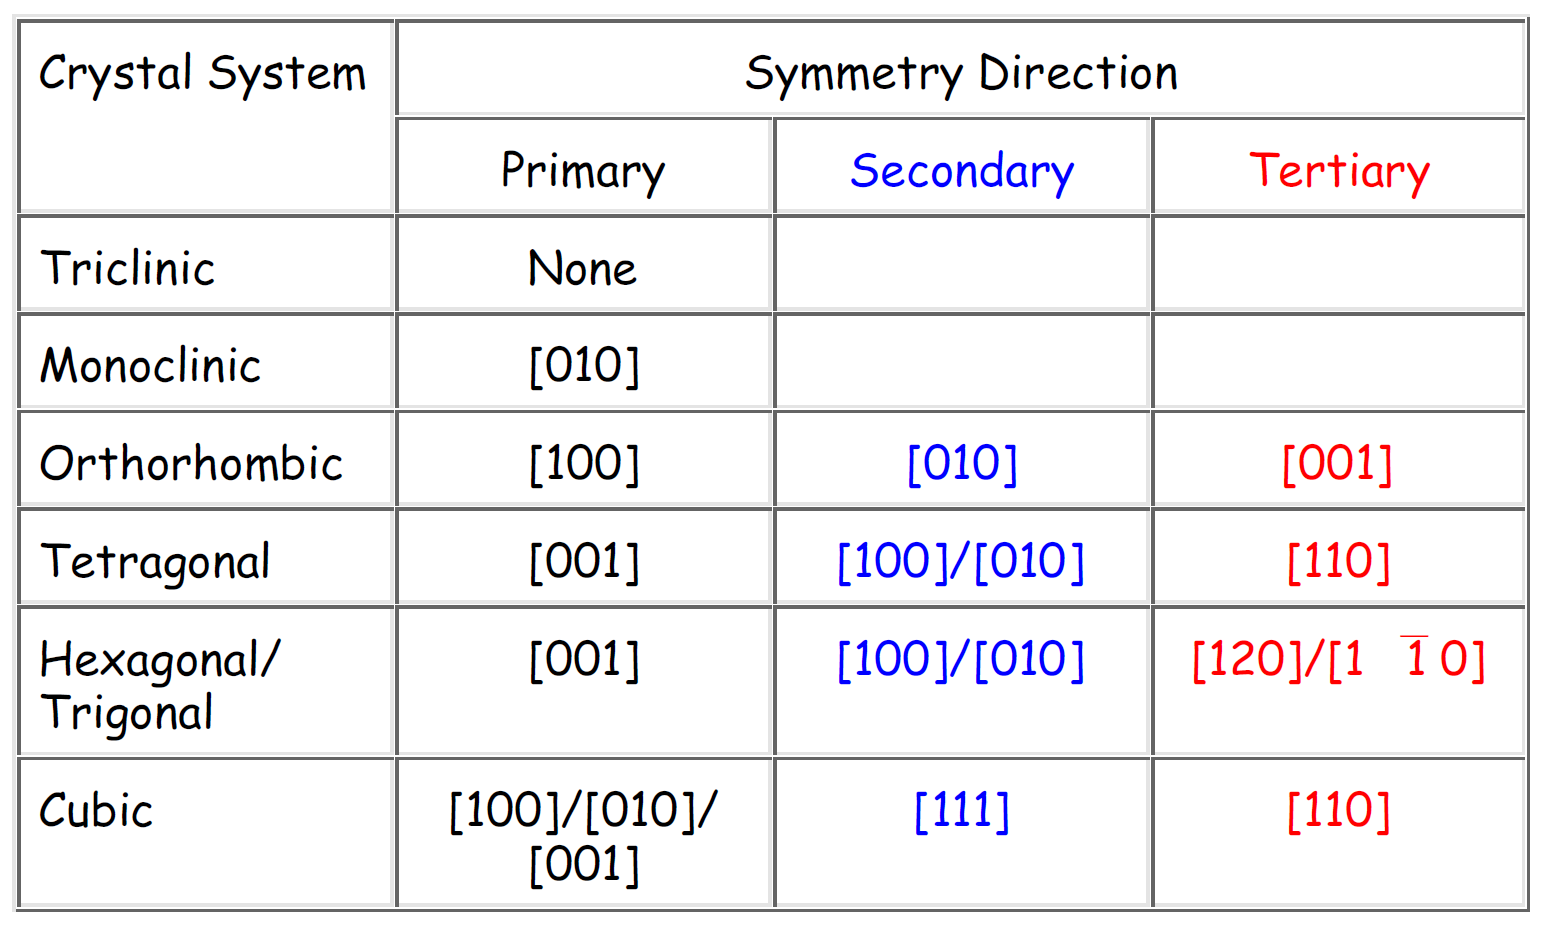
空间群符号去掉开头的字母(P、I、F、R等晶格类型)后,剩下的部分按“组”从左到右数:
-
第 1 组 = 初级(Primary)
-
第 2 组 = 次级(Secondary)
-
第 3 组 = 第三级(Tertiary)
关键规则(查表定位):
这三组符号分别代表“往晶胞的哪个方向看”,具体取决于晶系:
| 晶系 | 初级(第1组)方向 | 次级(第2组)方向 | 第三级(第3组)方向 |
|---|---|---|---|
| 单斜 | 只看 [010](b轴) | — | — |
| 正交 | [100](a轴) | [010](b轴) | [001](c轴) |
| 四方 | [001](c轴) | [100] 或 [010](a/b轴) | [110](面对角线) |
| 立方 | [100](a轴) | [111](体对角线) | [110](面对角线) |
比如Ia3,去掉 I,剩下a 和
|
| 你看到的符号 | 操作 | 具体操作 |
|---|---|---|
| 上横线 | 反轴(旋转反演) | “转完再倒立”:先按这个轴旋转,转完后穿过中心点翻个跟头(中心对称)。 |
| 下脚标 | 螺旋轴 | “边转边滑”:像拧螺丝一样,旋转的同时沿轴向平移一段距离。 (脚标数字 ÷ 主数字 = 平移比例,如 2121 滑 1/2,4242 滑 2/4=1/2) |
| 斜杠 | 轴 / 垂直镜面 | “横切一刀”:斜杠前面的轴,垂直于后面的那面镜面(mm)。 (注意:它不是分数“四分之 m”,而是“垂直”的意思) |
| abc英文 | 滑移面 | |
| 利用国际表中的空间群信息,我们可以做许多事情。一个强大的用途是从简短描述生成完整的晶体结构。 |
比如
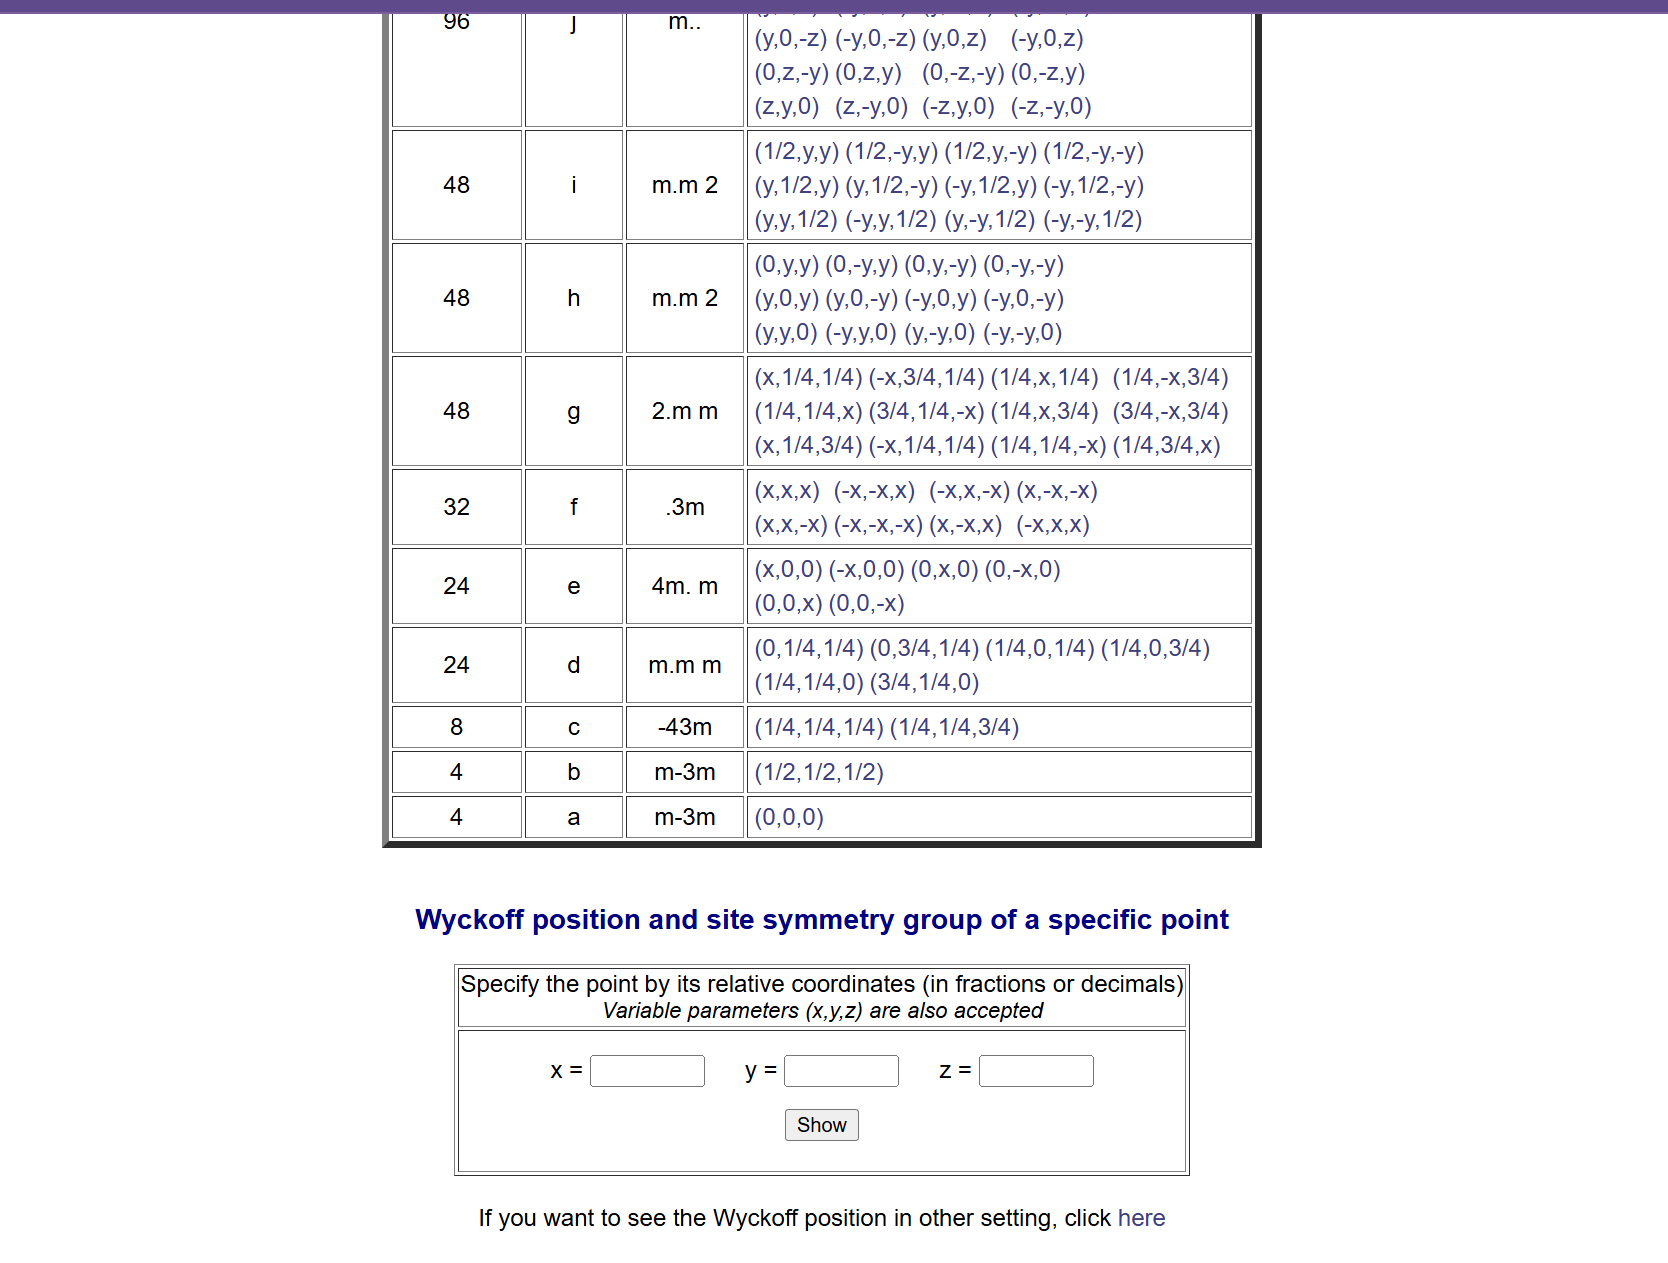
而在晶体中各个元素的Wyckoff位点如下(该信息通过XRD等实验获得):
- Sr: 8c
- Al: 4a
- Ta: 4b
- O: 24e
Wyckoff 符号前面的数字,代表了“如果在单位晶胞里放入这个原子,通过对称操作一共能生成几个它”,也即多重度。所以,在一个完整的晶胞里,总共有 8 个 Sr、4 个 Al、4 个 Ta 和 24 个 O 。 把它们合起来,晶胞的真实化学式是
有一个关键的结论:元素的原子总数 = 它占据的所有 Wyckoff 位置的多重度之和,不过,在这个高度对称的钙钛矿结构里面,每种元素只占据一个Wyckoff位点。那么会遇到两个问题: - Al和Ta分别对应4a和4b位点中的哪一个呢?
- O在24e还是24d位置上呢?
答案是其实放哪都行,因为它们在物理上是完全等价的。得到了Wyckoff position,结合国际表中的信息最终可以退出所有坐标:
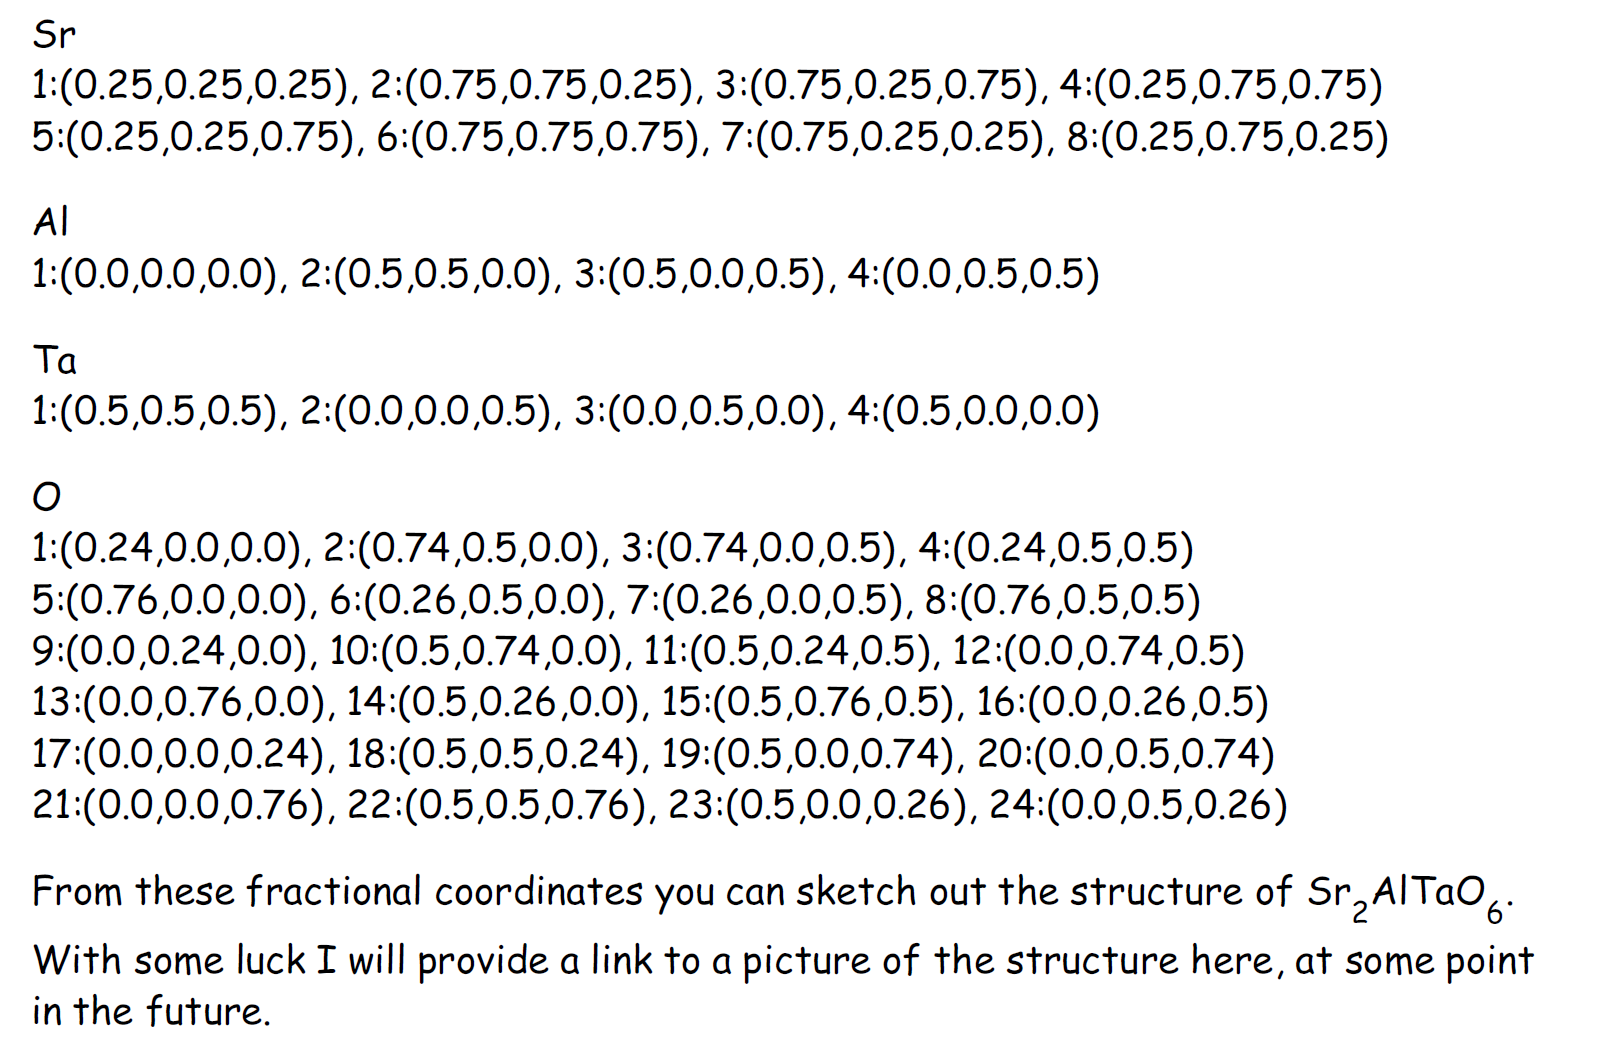
再看一个例子,钙钛矿结构的晶体
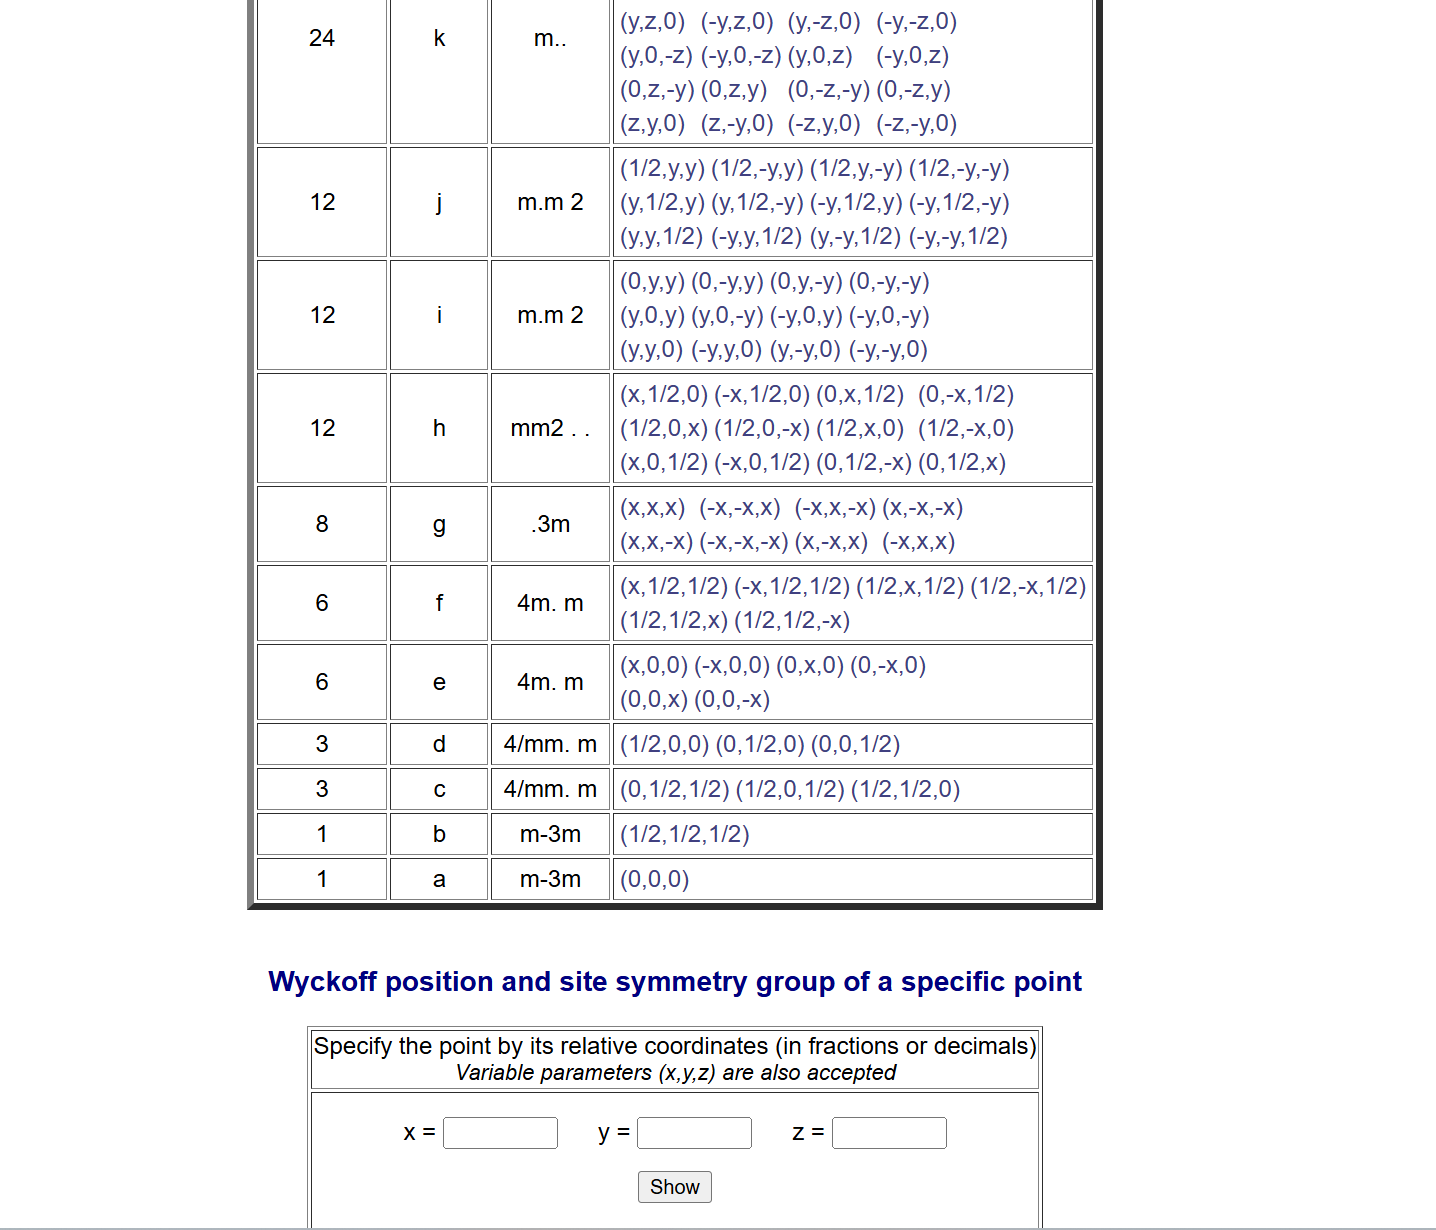
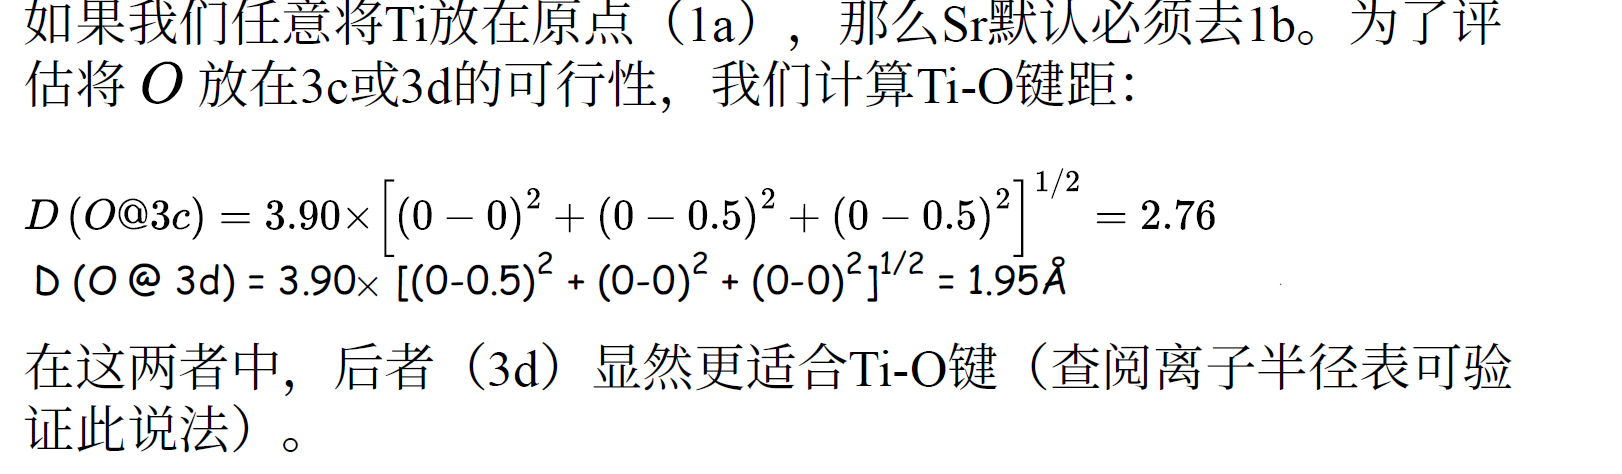
XRD等实验可以测出晶胞参数为3.90 angstrom,密度为5.1 g/cm - Sr和Ti占据1a或者1b位置
- O占据3c或者3d位置
有多种组合,可以计算键长进行验证:
再看一个例子,Argyrodite型的固态电解质
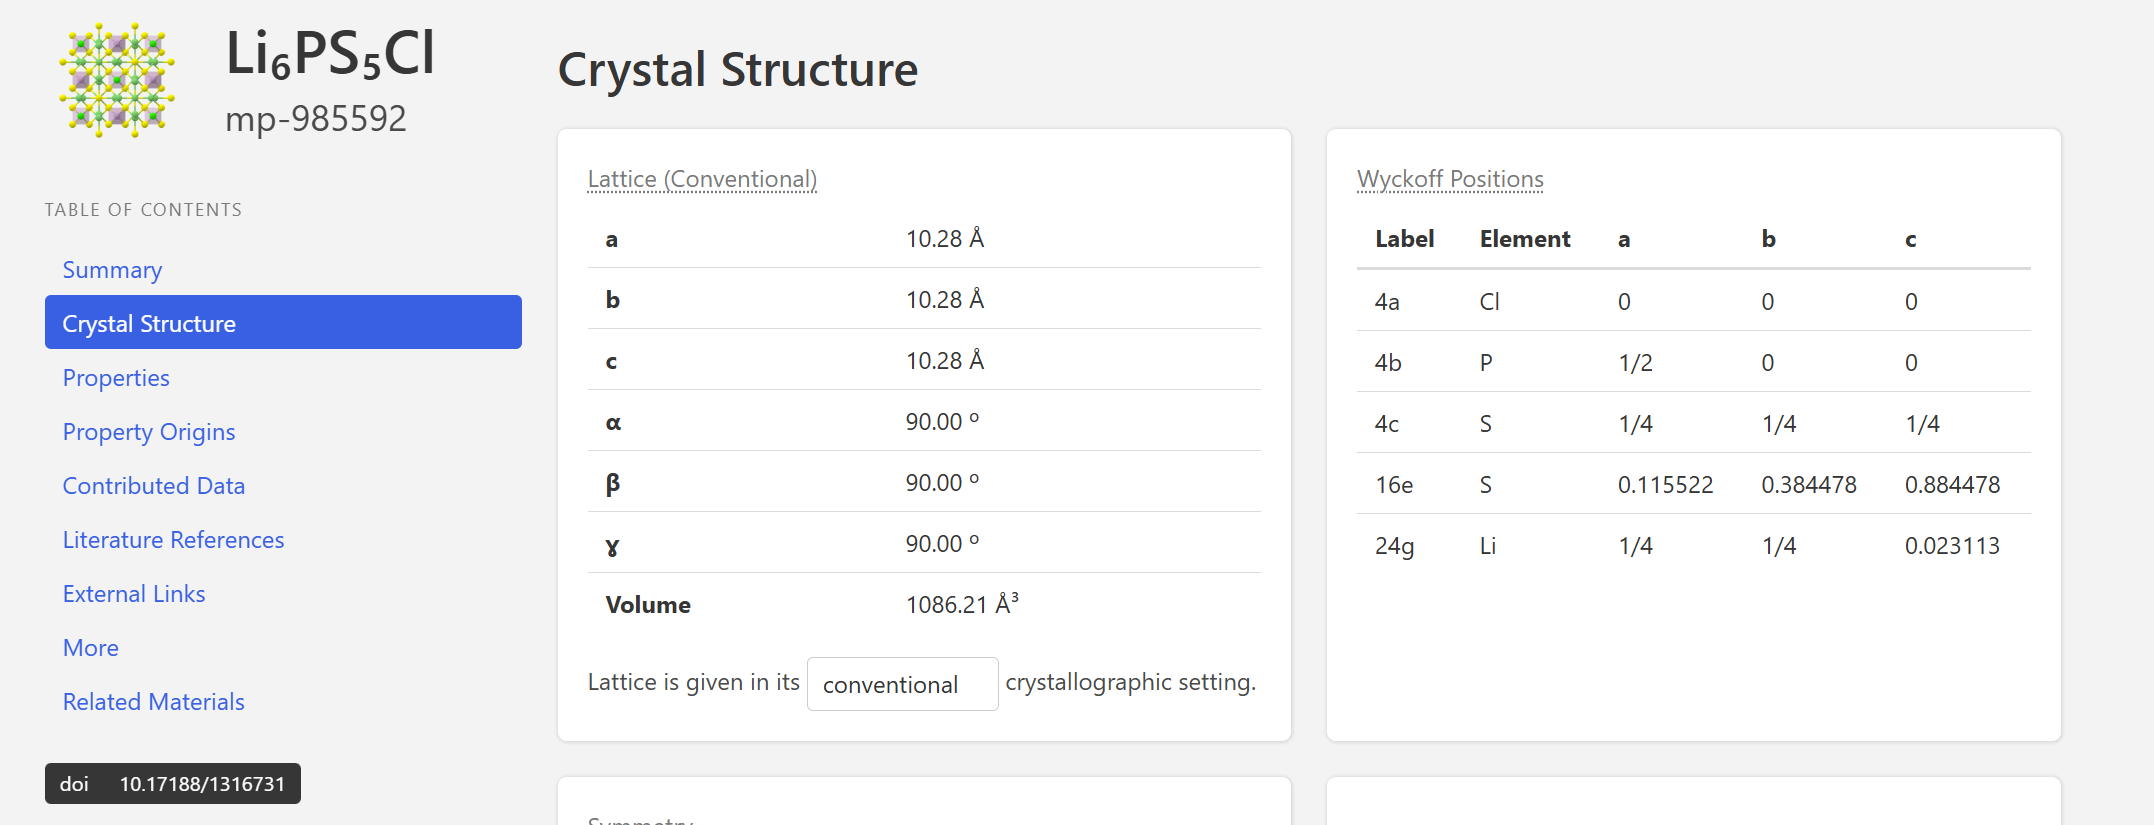
而Bilbao Crystallographic Server数据库里查到的信息如下:
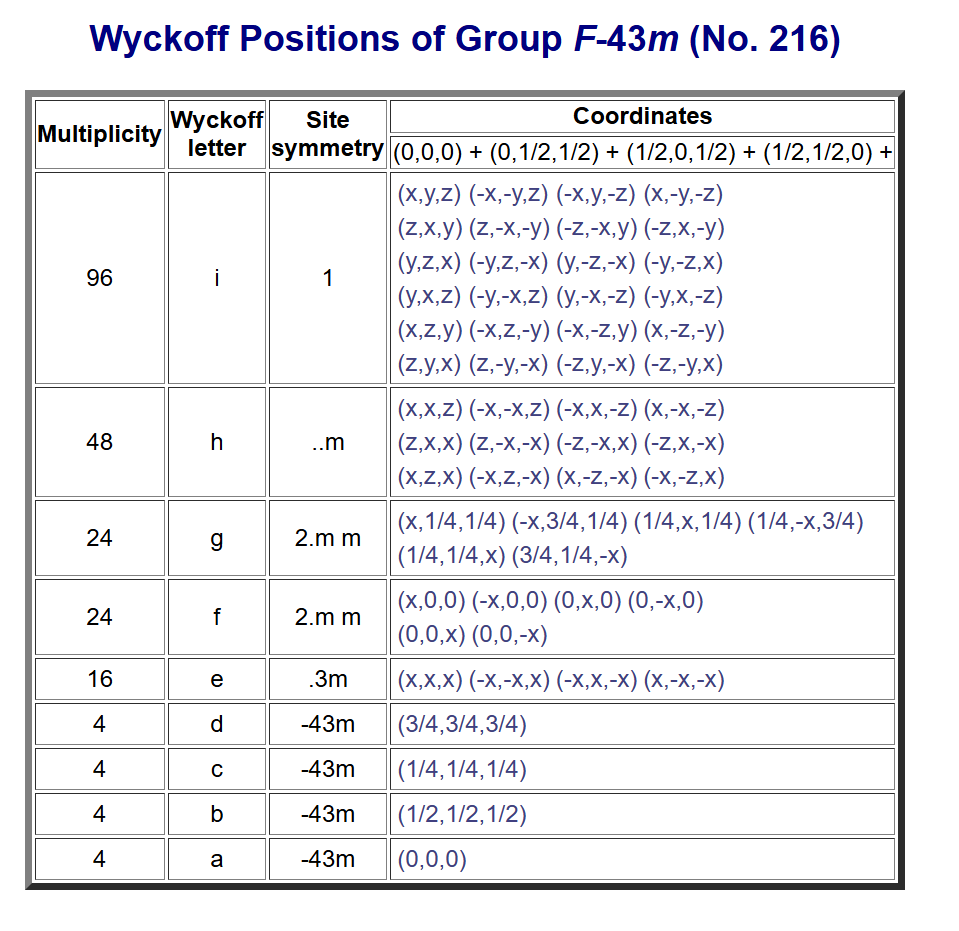
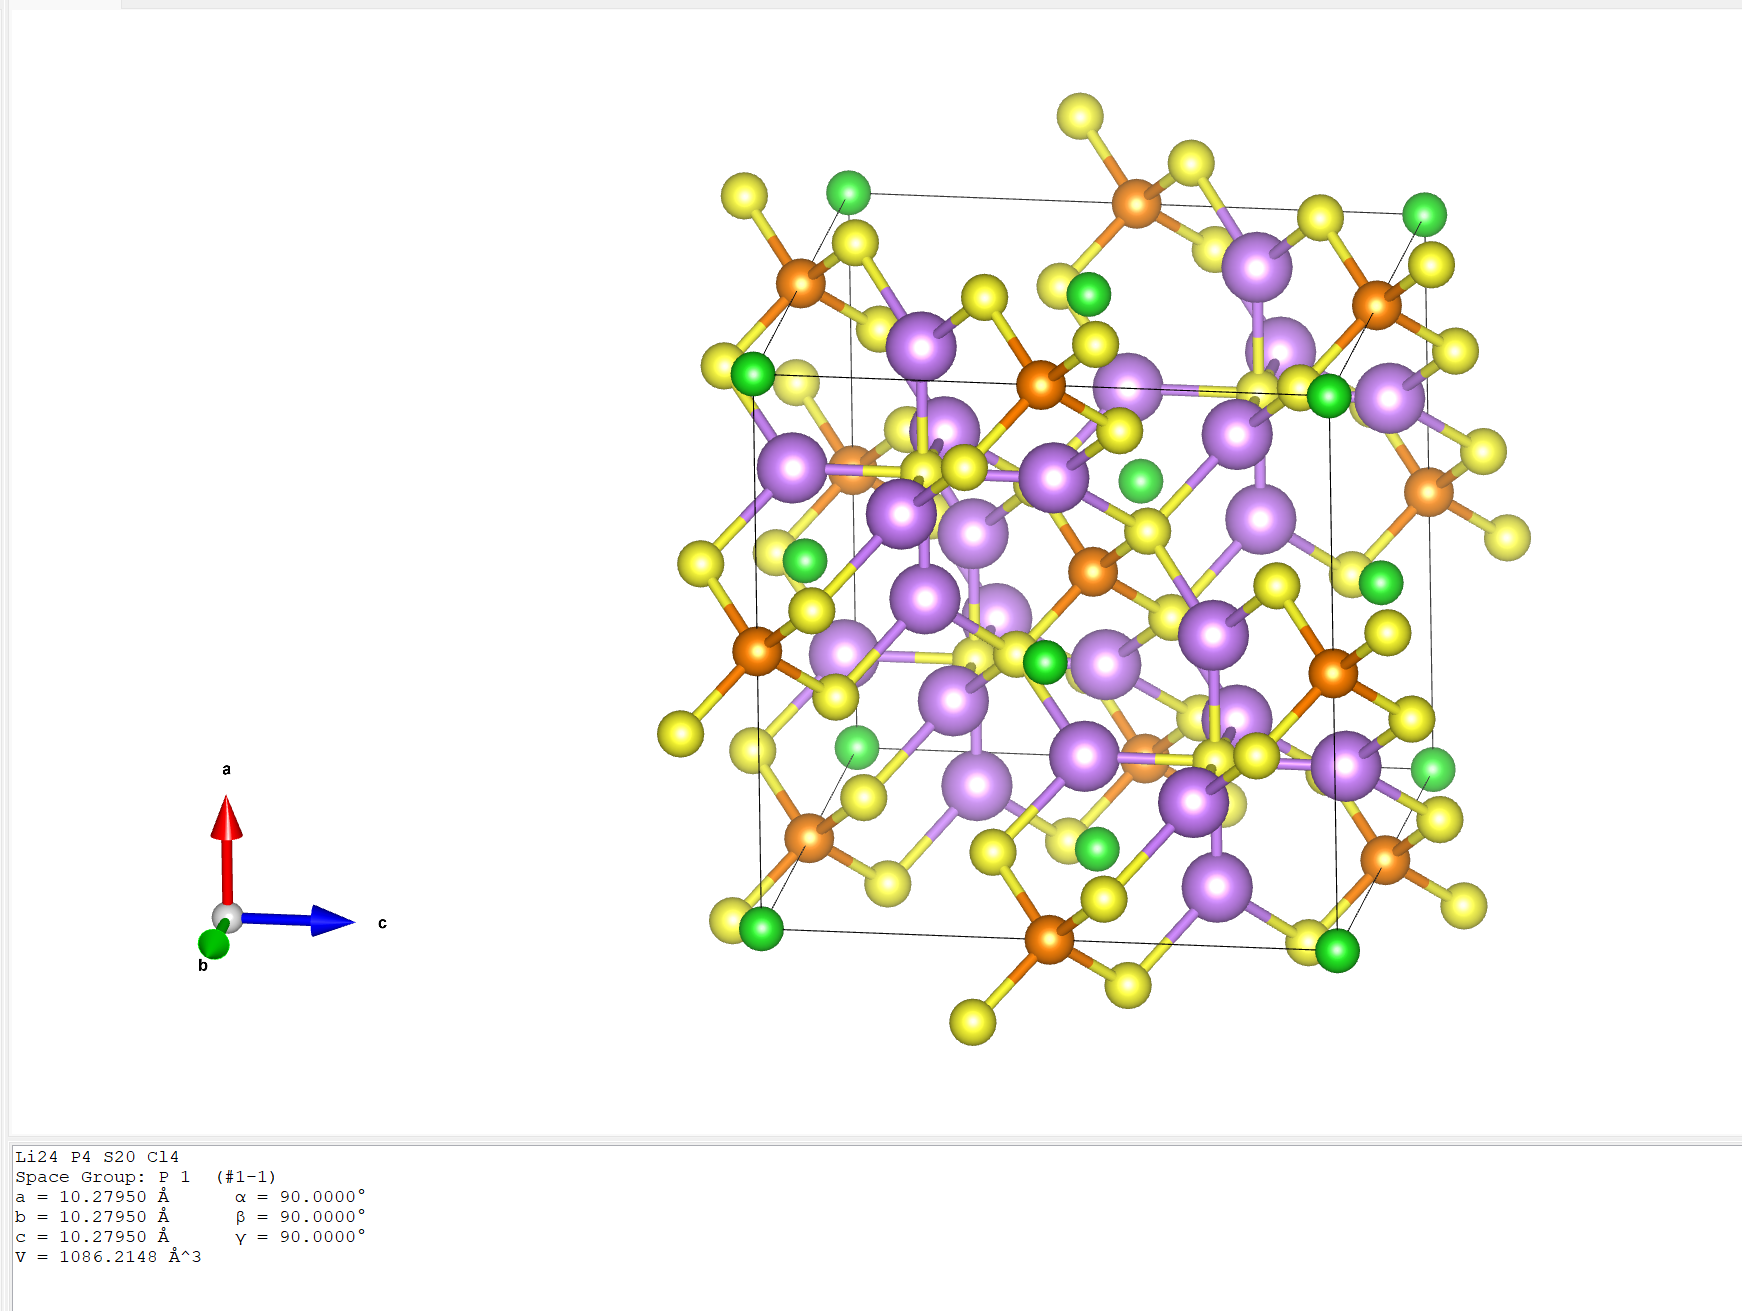
一个
- 4个P占据在4a/b/c/d位点
- 20个S占据在16e位点和4a/b/c/d位点
- Li占据在24g/f位点
- Cl占据在4a/b/c/d位点
众多Wyckoff位点中,4a(顶点和面心)和4b(体心和棱心)相似,4c和4d(四面体空隙)相似
以上的推断完全来自于数学层面,再结合XRD等实验层面,如在晶体中存在这“
Materials Project展示的只是一种结构,真实的
目前读文献看的糊里糊涂的😢,我目前的认识如下:
- 1 个
- 真正无序的部分:
- 4个S分布在4a/c/d,4个Cl分布在4a/c/d,这是理论上的分布
- 但是离子的空间位阻和热力学熵等因素会进一步给出答案
- 4d通常为空,因为
- 所以只剩下4a和4c可用于混排Cl和S了
- 4d通常为空,因为
¶输运性质
这部分内容应当不会感到陌生,之前也做过VASP的AIMD(虽然是失败的😢),毕业设计也做过UMA-MD,一些基本的概念大致有些了解,接下来温故一下。
MD来获取固态电解质的输运性质的整套Workflow在前人的工作下已经比较明了了,参考18年的这篇高引文献:
- [ACS Appl. Energy Mater. 2018, 1, 3230−3242][https://pubs.acs.org/doi/10.1021/acsaem.8b00457]
仅依靠单次 MD 模拟原子轨迹,可定量提取 8 类关键微观扩散物理量,所有方法适配全部晶态离子导体:
- Vibrational Amplitude晶格振动幅度:
- 在 MD 模拟过程中对所有感兴趣的原子进行上述操作,可以得到振动振幅的分布。通过对获得的分布拟合高斯函数,可以得到振动位移的标准差,从而提供晶体中平均振动振幅的估计。由于已知三维分布,也可以通过这种方式从MD模拟中确定各向异性振动振幅。
- attempt frequency尝试频率
- site occupations位点占有率
- jump rates跳跃速率
- correlation factor关联因子
- activation energy活化能
- 描述扩散温度依赖性的一种简单方法是活化能,通常通过将阿伦尼乌斯方程拟合到不同温度下的扩散数据来获得。这一方法假设在拟合的温度范围内阿伦尼乌斯行为成立,即在所研究的温度范围内,决定扩散的材料性质保持不变。然而,这种假设往往并不正确,特别是在所研究的温度范围较大时。非阿伦尼乌斯行为通常会导致在室温下激活能的低估,如果使用高温的外推值的话。由于这种误差的大小取决于材料和外推的温度范围,因此很难准确判断误差有多大。
- collective jumps集体跳跃
- radial distribution functions径向分布函数