20260907复现
需要分析的结构是
依然使用xtalkit工具箱,获取mp-28782结构,这是
运行:
1 | uv run xtalkit shry prepare mp-28782.cif \ |
然后检查manifest:
1 | python -m json.tool Na3PS3.85F0.15_ready.cif.manifest.json |
确认信息无误后执行:
1 | uv run xtalkit shry count \ |
然后再次确认:
1 | python -m json.tool F015_count.json |
无误后开始计数:
1 | uv run xtalkit shry enum \ |
最初,我想的是枚举扩胞,POSCAR结构是
在Phys. Chem. Chem. Phys., 2018, 20, 20525这份文献中,作者将迁移活化能细分:
此外,DFT计算指出,0K部分固态电解质并不算稳定:
反应吉布斯自由能略微大于0,类似的情况也出现在LGPS、
另一篇涉及热力学、相图的非常不错的文献是J Mater Sci (2022) 57:10475–10498。文献给出形成能定义:
不过在0K下,对于凝聚相系统,
本次计算所涉及的材料包括:
| 符号 | 组成 | ENERGY(SIGMA->0) (EV) |
来源 |
|---|---|---|---|
| A | Na24P8S32 | -263.49702674 | 我的数据/2_缺陷形成能/A_Na24P8S32/static/OUTCAR |
| B | Na24P8S31F | -262.83937078 | 我的数据/2_缺陷形成能/B_Na24P8S31F/static/OUTCAR |
| C1 | Na23P8S32 | -259.52048395 | 我的数据/2_缺陷形成能/C1_Na23P8S32_type1/static/OUTCAR |
| C2 | Na23P8S32 | -259.56210801 | 我的数据/2_缺陷形成能/C2_Na23P8S32_type2/static/OUTCAR |
| D(vac2,最稳定) | Na23P8S31F | -260.80904463 | 我的数据/2_缺陷形成能/D_Na23P8S31F1/static/OUTCAR或者基准数据 |
| Na cell | bcc Na, 2 Na/晶胞(mp-127) | -2.62163986 | 我的数据/1_参考态/Na_mp127/static/OUTCAR |
| Na cell | hexagnol Na,2 Na(mp-10172) | -2.60109480 | |
| S cell | 32 S/晶胞 | -131.81475327 | 我的数据/1_参考态/S_mp77_定容/static/OUTCAR |
| F2 cell | 2 F/晶胞 | -3.60772515 | 我的数据/1_参考态/F2/static/OUTCAR |
| F掺杂形成能: |
- 考虑空位: -260.80904463-131.81475327/32 +3.60772515* 0.5+259.56210801=-3.552813284687545
- 不考虑空位: -262.83937078-131.81475327/32 +3.60772515* 0.5+263.49702674=-1.6576925046875317
不考虑空位的计算公式如下:
Na空位形成能:
- 考虑F:
- -260.80904463-2.62163986/2+262.83937078=0.719506220000028
- 不考虑F:
- -259.56210801-2.62163986/2+263.49702674=2.62409880000007
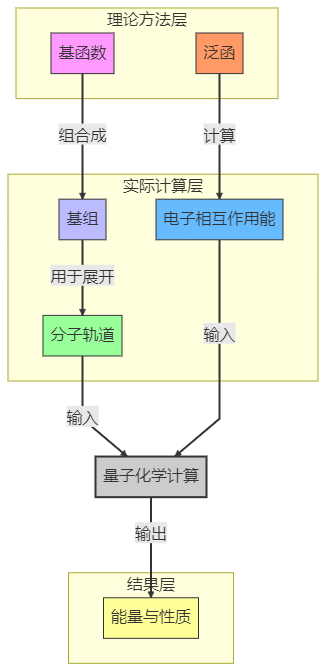
均相差甚远呢。计算相图,考虑
化学势被定义为偏摩尔吉布斯自由能:
超额化学势定义为体系化学势与参考态化学势的差值:
对于
自由度减少为2,在恒温恒压下可画出二维图像,以
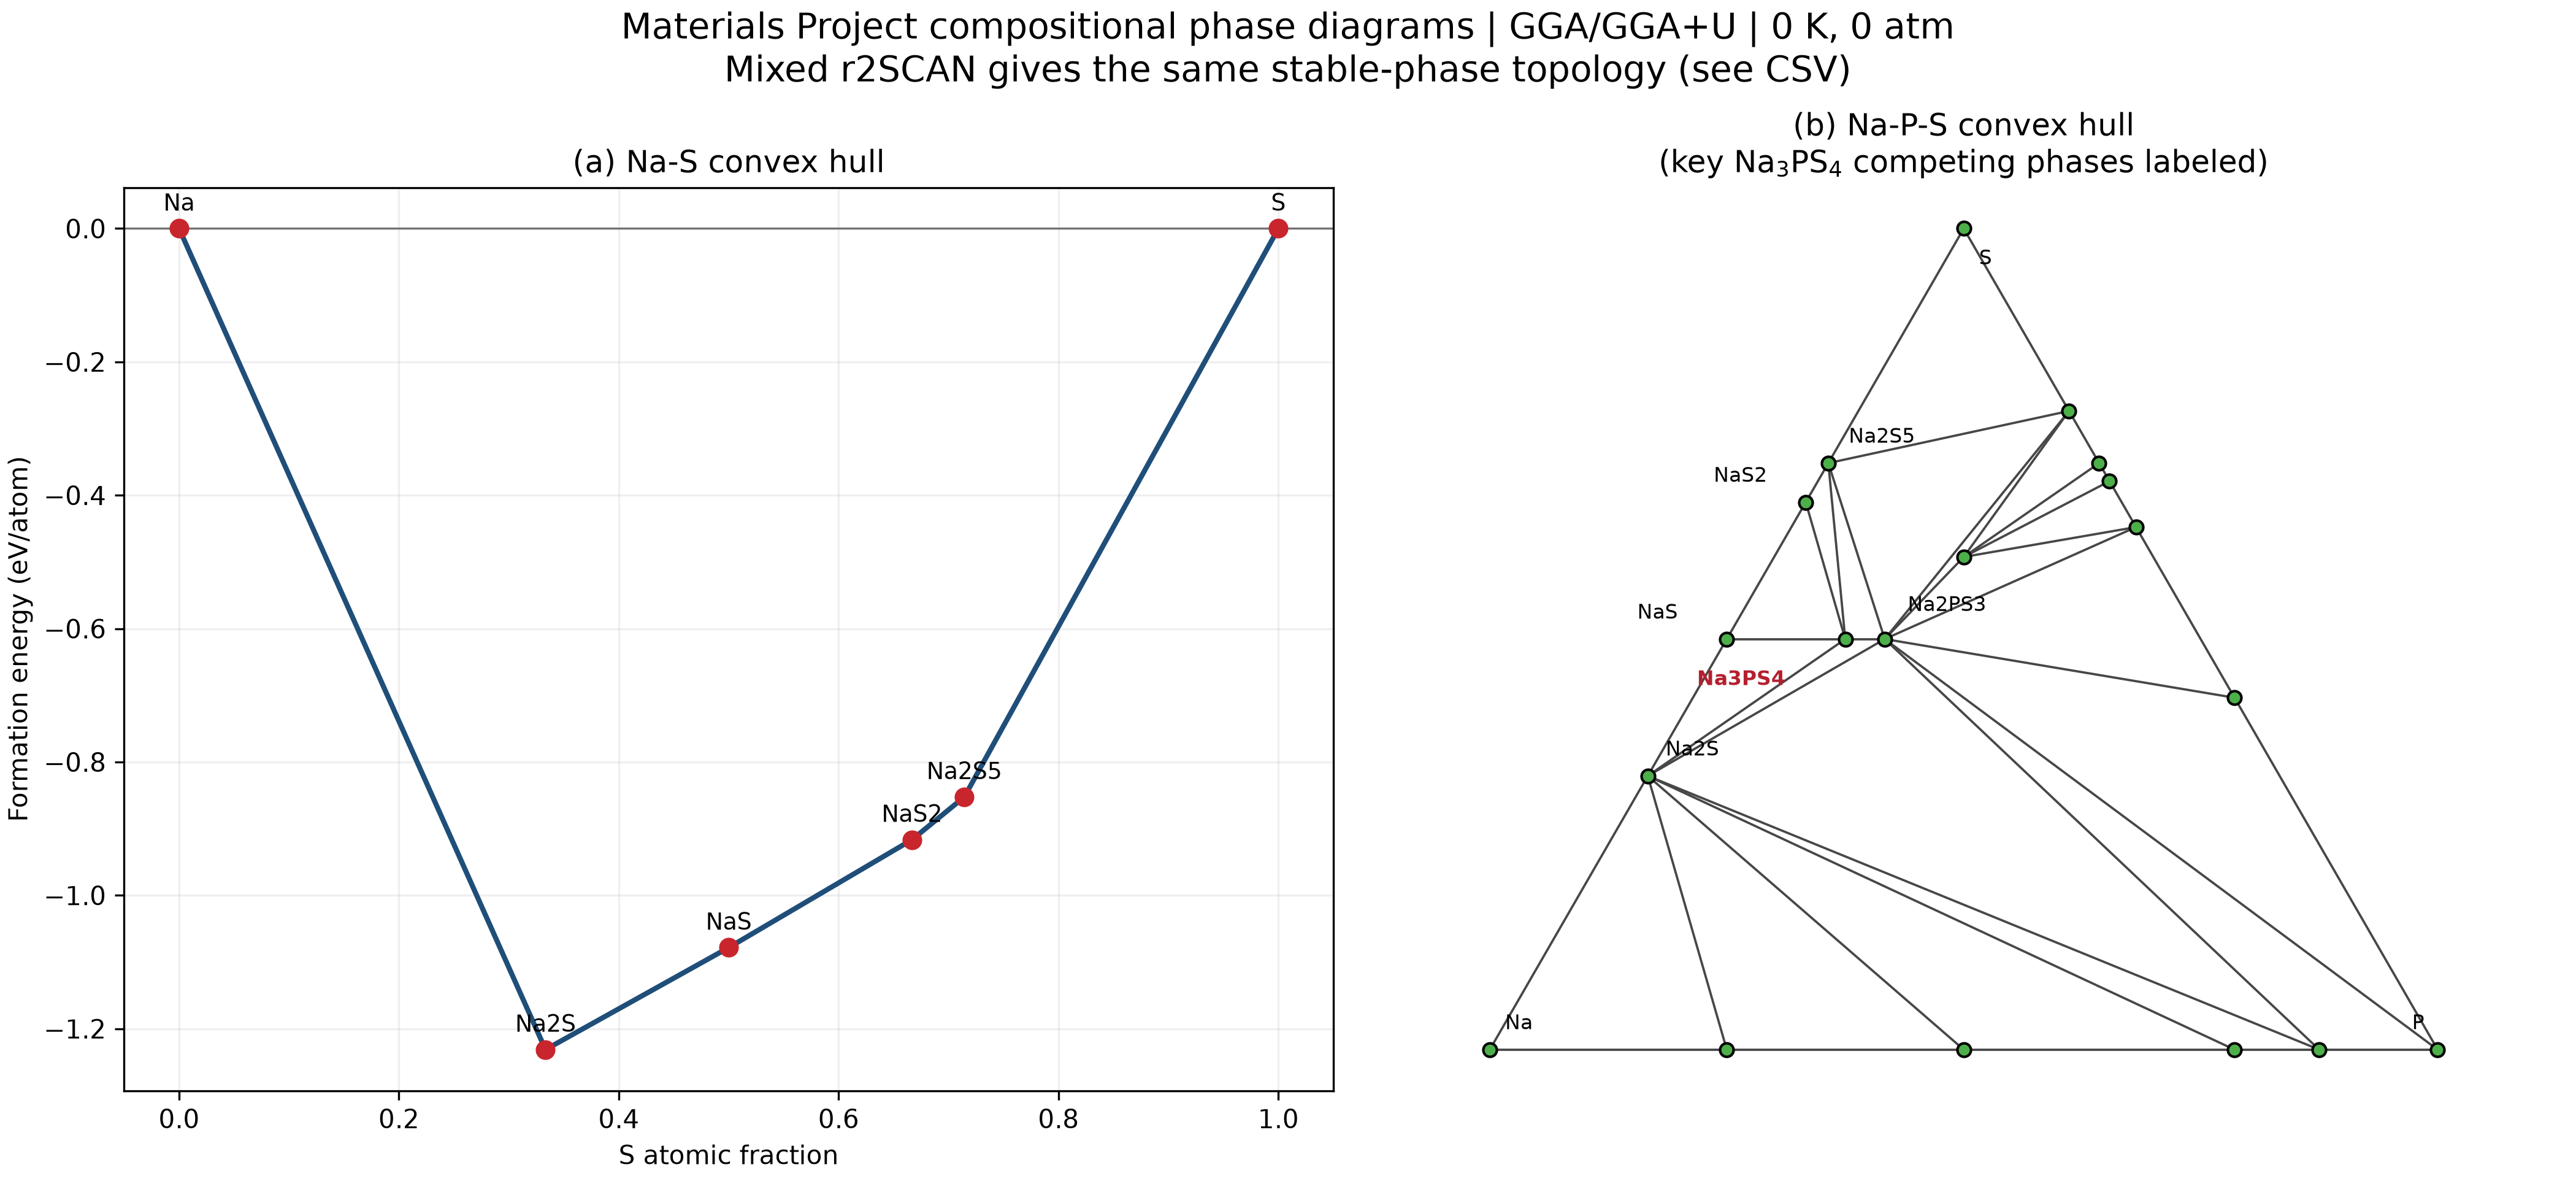
每一个竞争相都会给出一个不允许析出的不等式,比如:
假设横轴
边界是一条直线,其他竞争相也同理,最终画出来是:
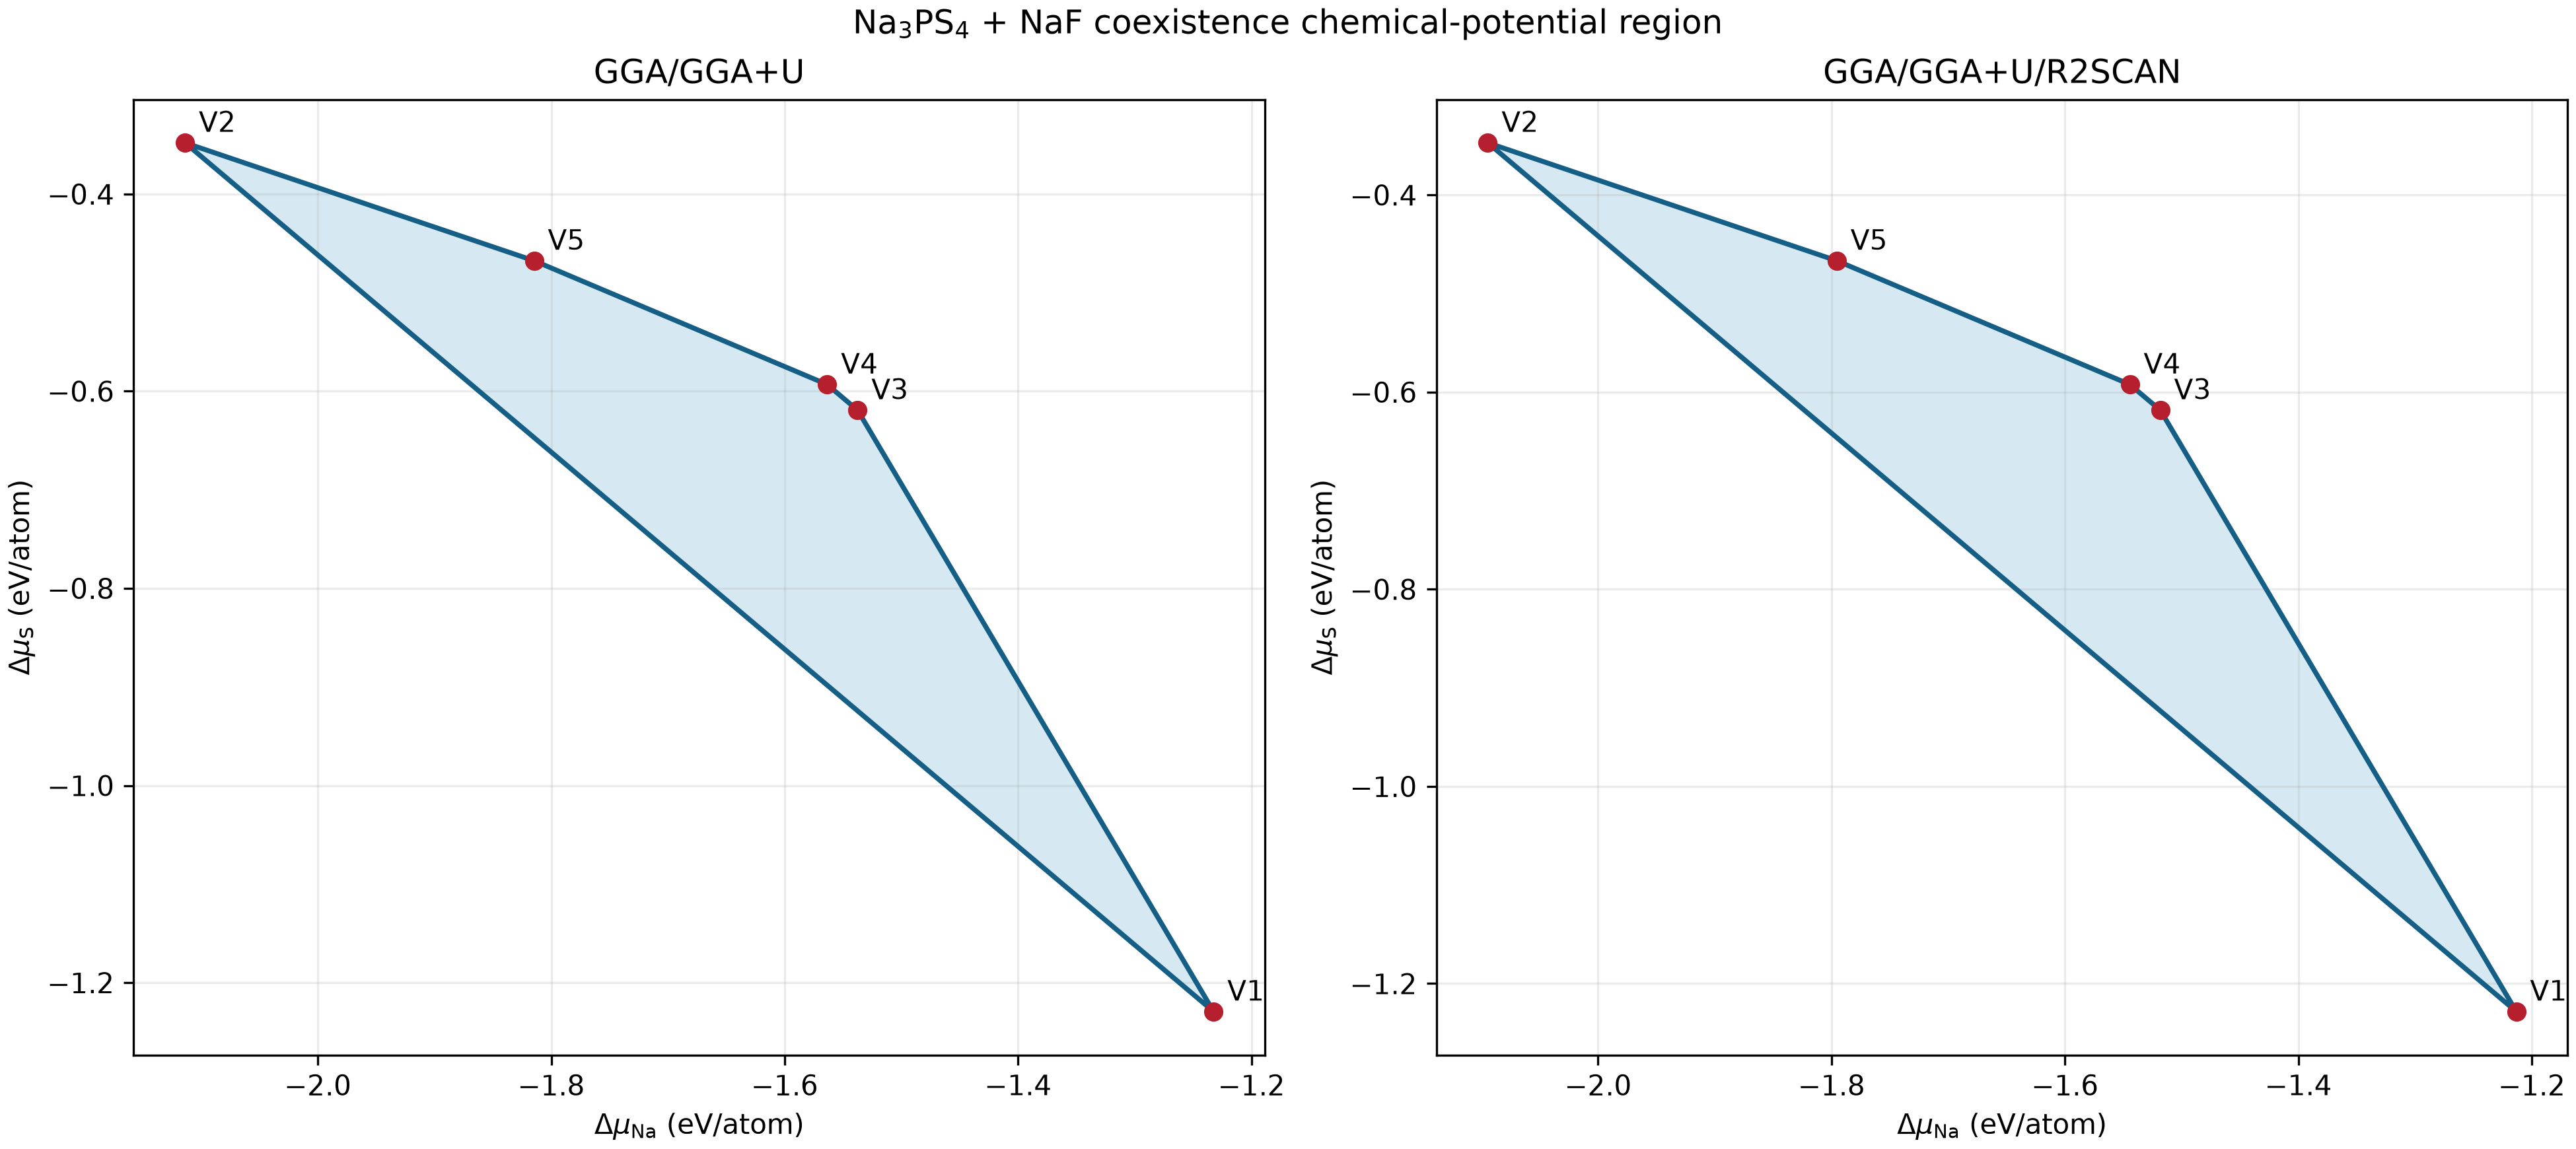
可看到,在热力学相稳定性的约束下,
完整的绝对化学势
| 顶点 | 另外两个共存相 |
|
|
|
|
|---|---|---|---|---|---|
| V1 |
|
-2.554960 | -5.820945 | -5.365783 | -6.556072 |
| V2 |
|
-3.436237 | -6.702222 | -4.484506 | -5.674795 |
| V3 |
|
-2.859963 | -7.345959 | -4.755777 | -6.251069 |
| V4 |
|
-2.886042 | -7.372039 | -4.729698 | -6.224990 |
| V5 |
|
-3.137182 | -7.120898 | -4.604128 | -5.973849 |
| 绝对化学势
|
超额化学势
| 顶点 |
|
|
|
|
|---|---|---|---|---|
| V1 | -1.232434 | -0.407643 | -1.229333 | -4.641494 |
| V2 | -2.113711 | -1.288920 | -0.348056 | -3.760217 |
| V3 | -1.537437 | -1.932657 | -0.619327 | -4.336491 |
| V4 | -1.563517 | -1.958736 | -0.593248 | -4.310412 |
| V5 | -1.814657 | -1.707596 | -0.467678 | -4.059272 |
这种方法相比能量/原子数来获得化学势的方法更精确一些,但依然是忽略了零点振动能等能量的近似。
过渡态使用NEB方法计算,初和末image为两个含有空位的
看看AIM电荷,这其实是第一次计算吧。以
LAECHG = .TRUE.。这个参数第一次接触,默认关闭,若开启,VASP会显式地重建并写入所有电子(全电子密度)的电荷密度到文件,包括芯电子密度、原初原子价密度(计算开始时,根据孤立原子的价电子密度叠起来的一个参考密度)、自洽价密度,分别对应AECCAR0, AECCAR1, and AECCAR2(SCF 收敛以后,经过 PAW all-electron reconstruction 的价电子密度)这几个文件。从定义上看AECCAR2和CHGCAR有些类似。在离原子核较远处,CHGCAR和AECCAR2所代表的电子密度比较接近,但是非常靠近原子核时,PAW 会把难处理的、疯狂振荡的真实价电子波函数换成比较光滑的 pseudo wavefunction,而 AECCAR2 进行了 AE reconstruction,重新恢复了核附近真实价电子密度的一些剧烈结构
然后使用VTST中的Perl脚本:
1 | chgsum.pl AECCAR0 AECCAR2 |
运行后生成CHGCAR_sum,它将芯电子密度和PAW重构后的价电子密度叠加。
接着运行bader这个二进制文件:
1 | bader CHGCAR -ref CHGCAR_sum |
程序会利用CHGCAR_sum,根据AIM理论划分AIM原子盆。
如果直接使用平滑后的电子密度CHGCAR来划分原子盆,那么某些原子的核附近电子密度结构可能会被赝势“削平”。
AIM盆的边界满足:
盆边界确定以后,程序然后对该盆里的电子密度积分可得到盆里的电子数:
程序最终输出ACF.dat、BCF.dat、AVF.dat。大多数情况下看ACF.dat即可,里面记录的是每个原子在AIM盆中的电荷数。比如
1 | λ cat ACF.dat |
第一个原子盆对应Na,AIM盆体积为10.2068
盆中的电子数少于价电子数,很明显Na带7−6.151045=+0849个原子电荷。最终统计数据如下:
| 元素 | 原子数 | Bader 电荷平均值 | 价电子数 | AIM 电荷平均值 | 总 AIM 电荷 |
|---|---|---|---|---|---|
| Na | 24 | 6.148305 | 7 |
|
|
| P | 8 | 3.806308 | 5 |
|
|
| S | 32 | 6.937194 | 6 |
|
|
| 合计 | 64 | — | — | — |
|
| 原子编号 | 元素 | 与 F 距离 (Å) | Bader 电荷 | 价电子数 | AIM 电荷 |
|---|---|---|---|---|---|
| 31 | P | 1.673 | 3.372201 | 5 | +1.627799 |
| 15 | Na | 2.673 | 6.140133 | 7 | +0.859867 |
| 14 | Na | 2.837 | 6.144617 | 7 | +0.855383 |
| 62 | S | 2.951 | 6.848421 | 6 | −0.848421 |
| 33 | S | 3.699 | 6.904765 | 6 | −0.904765 |
| 51 | S | 3.853 | 6.941452 | 6 | −0.941452 |
| 2 | Na | 3.981 | 6.146287 | 7 | 0.853713 |
| 4 | Na | 4.171 | 6.147733 | 7 | +0.852267 |
| 63 | F | 0 | 7.818446 | 7 | −0.818446 |
至此,Bader分析实际上已经完成了。然后使用vaspkit的508功能生成bader.pqr,之后就可以载入VMD中着色了,
1 | mol scaleminmax 0 0 -1.2 0.95 |
不过着色之后其实也不算直观😂
至于电子密度差,Δρ = ρ(AB) − ρ(A) − ρ(B),AB 是整体,A、B 是拆出来的两个片段(片段冻结在 AB 几何、不弛豫)。即关键在于三套计算必须可直接逐网格点相减,使用同一个晶胞、同一个坐标系、同一套FFT网格(NGXF、NGXY、NGXZ)。
DFT计算结束后,运行vaspkit,选择314,做电荷差分,根据提示依次输入AB体系, 片段A和片段B的CHGCAR文件所在的位置,就可以得到CHGDIFF.vasp文件。CHGDIFF.vasp在VESTA中打开,可以得到图像了。
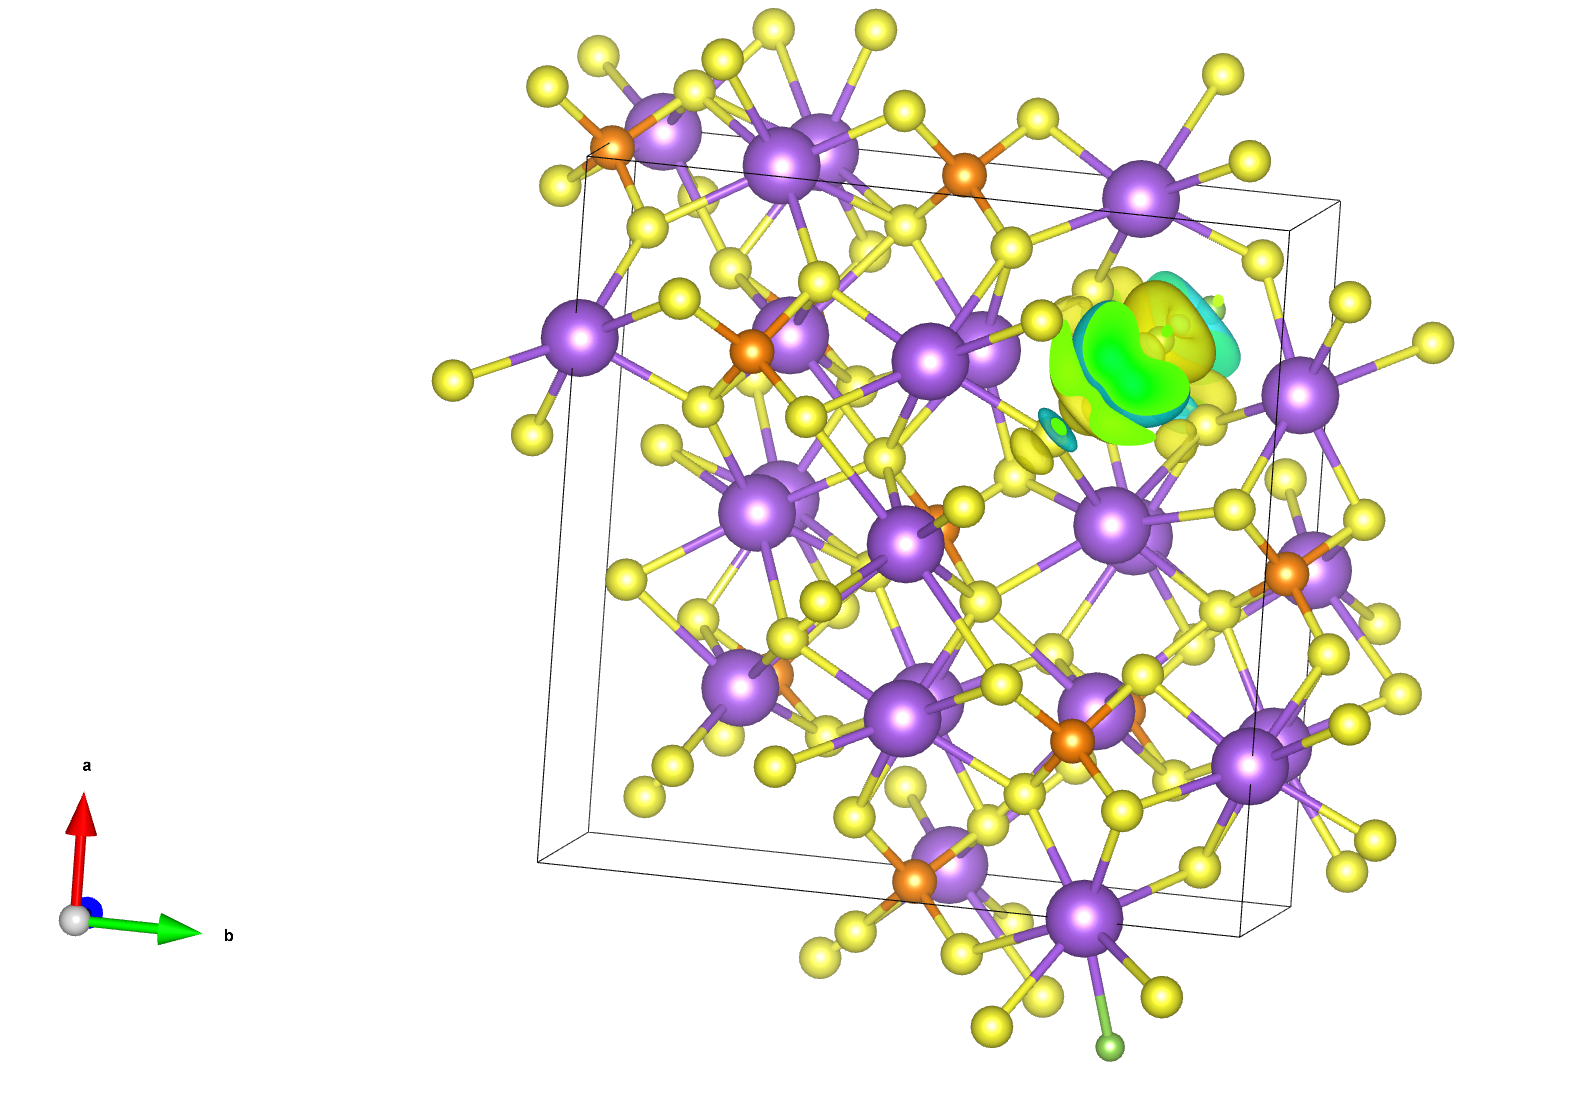
设置完boundary和原子显示后:
沿用vesta默认设置,黄色部分代表电子密度差>0,表示该空间位置相对于“F + host 两个孤立片段的电子密度简单叠加”出现了电子积累,而青色的部分电子密度差<0,表示电子耗尽。
VASP使用平面波基组,如想研究s、p、d、f等LACO局域原子轨道波函数,需要使用LOBSTER,把 VASP 的平面波波函数投影回一套局域原子轨道基组,然后构造类似紧束缚/局域轨道表象下的 Hamiltonian population。类似于:
它把DOS里的电子态拆分成键合程度。传统COHP的符号约定是大于零反键,小于零成键。许多文献往往会计算-COHP,这样成键时-COHP就>0。
将COHP 从低能积分到某个能量(通常是Fermi能级):
COHPCAR.lobster:能量分辨的 COHP 曲线,拿来画图。ICOHPLIST.lobster:每一对键的积分 COHP 数值,直接读表。COOPCAR.lobster/ICOOPLIST.lobster:COOP,基于 overlap population 的成键分析。COBICAR.lobster/ICOBILIST.lobster:COBI,偏 bond-order/bond-index 的描述。DOSCAR.lobster:LOBSTER 投影后的 DOS/PDOS。CHARGE.lobster:Mulliken/Löwdin 类原子电荷。GROSSPOP.lobster:gross orbital population。projectionData.lobster:轨道投影本身的大文件。lobsterout:非常重要,里面要检查 projection quality,特别是 charge spilling。
涉及到的概念非常多,方法学的文献没怎么阅读😂经验也不多、理解也还不算深入,就简单记录一下吧。
在分组动力学模拟后处理的时候。
一个快离子导体的载流子扩散,α通常不是从头到尾都等于,大概会经历:
ballistic→vibration/caging→hopping diffusion
下图是nps的α-t图,我真是一上来就没绷住😢,这噪声也太大了。
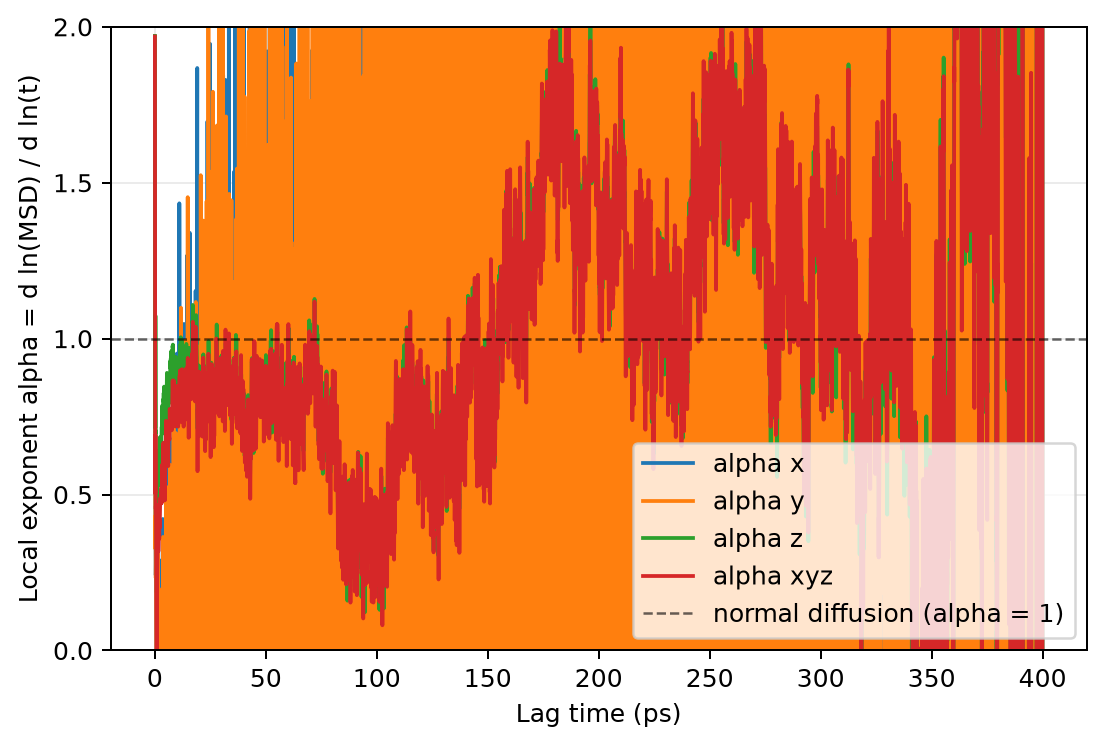
载入VMD中unwrap观察轨迹可以看到钠离子确实是在迁移的,xyz方向的MSD曲线线性倒也还行。目前推测可能是mlipx的问题,后续想办法修一修。
就取100-300ps吧,使用kinisi模块进行分析。
平均示踪扩散系数为
掺入F的体系的α-t图倒是好多了:
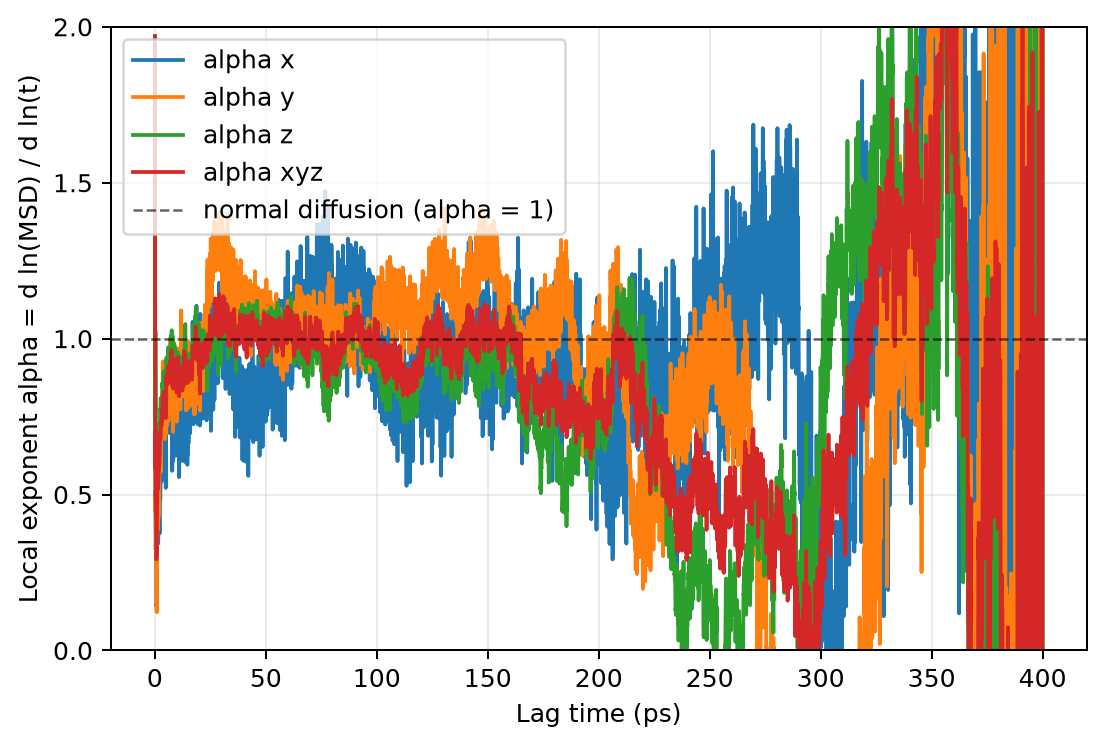
MSD图表明两个体系进入扩散的区间具有明显的差异,这种差异来源于两个体系的动力学性质不同。
掺杂体系使用50-220ps进行kinisi拟合计算。
平均示踪系数为